
Leckagen können in einer schlecht gewarteten Anlage 20 bis 30 Prozent der Kompressorleistung verschlingen, wie Daten des US-Energieministeriums zeigen. Diese Zahl eröffnet meist eine Energiediskussion. In einer GMP-Anlage wirft sie jedoch eine schärfere Frage auf: Wenn ein Standort nicht erklären kann, wo seine Luft bleibt, wie soll er dann nachweisen, was diese Luft mit sich führt? Genau das fragen Inspektoren tatsächlich. Sie verfolgen die Leitung von der Ansaugung bis zum letzten Ventil an der Abfüllmaschine und erwarten bei jedem Schritt Daten. Deshalb wird Druckluft in der Pharmaindustrie nicht länger als Versorgungsmedium im Hintergrund behandelt. In diesem Leitfaden verfolgen wir diesen Weg daher so, wie es ein Auditor tut, und zeigen, wo durchdachtes pharmazeutisches Engineering Kontaminationen stoppt, bevor sie das Produkt erreichen.
Inhaltsverzeichnis
Druckluft in der Pharmaindustrie jenseits des Technikraums
Gehen Sie durch eine beliebige Tablettenlinie oder Abfüllsuite, und Sie werden sehen, dass Druckluft dort leise, aber entscheidende Arbeit leistet. Tatsächlich ergab eine Marktanalyse des US-Energieministeriums, dass rund 70 Prozent der Produktionsbetriebe eine Druckluftanlage in irgendeiner Form betreiben. Im GMP-Sinne birgt jedoch nicht jeder Tropfen dieser Luft dasselbe Risiko. Pharmazeutische Druckluft wird in dem Moment zu einem Medium mit direktem Produkteinfluss, in dem sie das Produkt, die Primärverpackung oder eine produktberührende Oberfläche berührt, etwa wenn sie Tablettenüberzüge trocknet, Vials ausbläst oder eine aseptisch abgefüllte Charge schützt. Luft, die dagegen nur Ventile, Zylinder oder Instrumente betätigt, gilt als Medium mit indirektem Einfluss, solange sie nie das Produkt erreicht. Der EU-GMP-Leitfaden, Anhang 1, zieht genau dieselbe Grenze. Diese eine Klassifizierungsentscheidung prägt daher jede Spezifikation, jede Prüfung und jeden Qualifizierungsschritt, der darauffolgt.
Wie Inspektoren ein Druckluftsystem bewerten
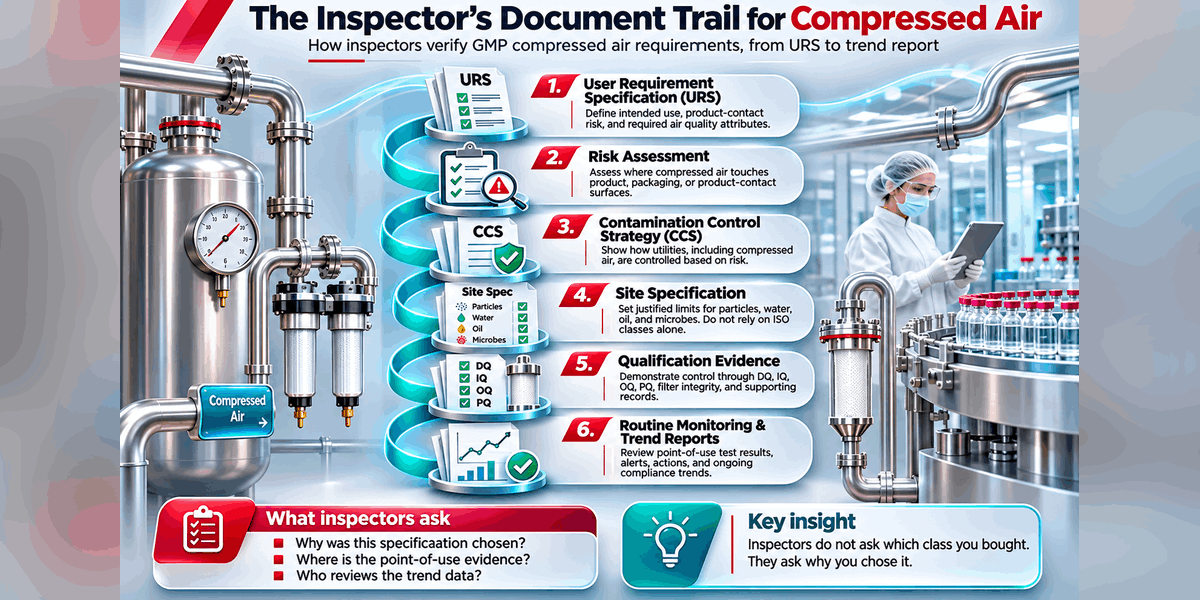
Inspektoren beginnen selten am Kompressor. Stattdessen öffnen sie die Kontaminationskontrollstrategie (CCS) und suchen den Abschnitt zur Druckluft. Der EU-GMP-Leitfaden, Anhang 1, nennt 16 Elemente, die eine CCS abdecken sollte, und die Versorgungsmedien stehen dort an vierter Stelle, sodass ein fehlender Druckluftabschnitt sofort auffällt. Anschließend prüft der Inspektor, ob der Standort dieses Risiko in eigene GMP-Anforderungen an Druckluft übersetzt hat. Eine Spezifikation, die direkt aus den Reinheitsklassen der ISO 8573-1 übernommen wurde, besteht diese Prüfung selten, denn die ISO klassifiziert die Luftqualität, entscheidet aber nicht, was Ihr Produkt braucht. Anhang 1 betont genau diesen Punkt: Die Kontrollen der Versorgungsmedien sollen dem Risiko entsprechen, und der Standort soll dieses Risiko in seiner CCS dokumentieren. Kurz gesagt: Inspektoren fragen nicht, welche Klasse Sie gekauft haben. Sie fragen, warum Sie sich dafür entschieden haben.
Die folgende Infografik zeigt die Dokumente, die ein Inspektor nachverfolgt, vom Lastenheft (URS) und der Risikobewertung über die CCS und die Qualifizierung bis zu den routinemäßigen Trendberichten, und macht deutlich, wie jeder Schritt belegt, dass Ihre Druckluft für den Einsatz geeignet ist.
4 Kontrollpunkte entlang des Luftwegs
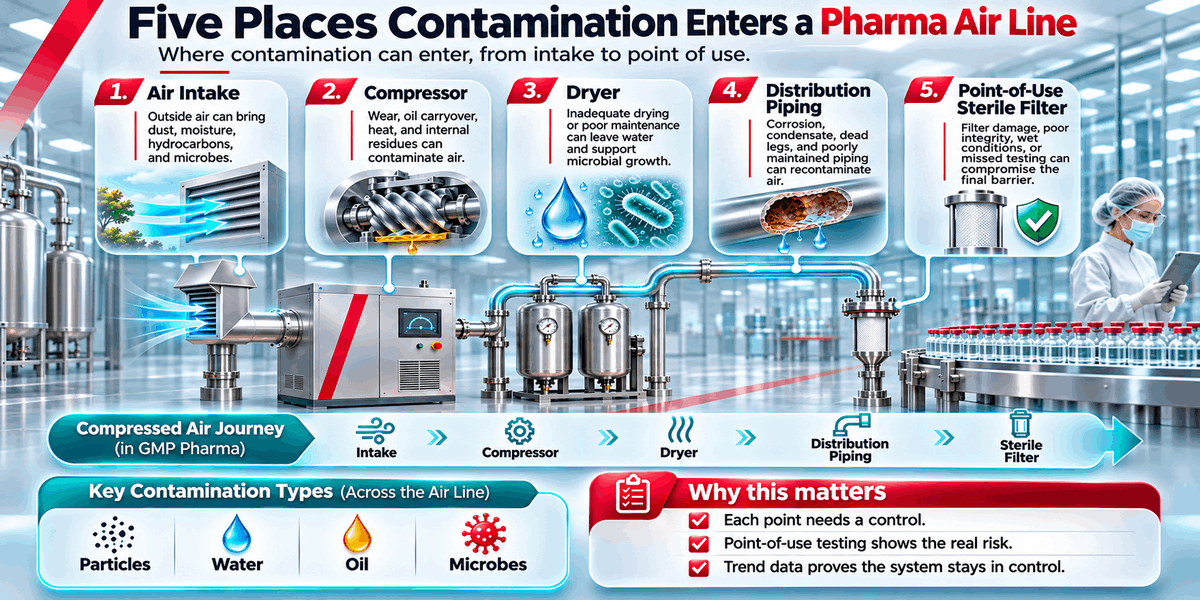
Das US-Energieministerium weist darauf hin, dass ein typisches Druckluftsystem einen Gesamtwirkungsgrad von nur 10 bis 15 Prozent erreichen kann. Mit anderen Worten: Der größte Teil der Energie, die in den Kompressor fließt, kommt nie an der Entnahmestelle an. Bei der Luftqualität verhält es sich genauso. Die Luft kann den Kompressor sauber verlassen und auf ihrem Weg durch Trockner, Rohrleitungen und Schläuche trotzdem Öl, Wasser oder Mikroorganismen aufnehmen. Aus diesem Grund braucht ein konformes System mehr als eine gute Maschine im Technikraum. Stattdessen braucht es an jeder Station, die die Luft durchläuft, eine Kontrolle und den Nachweis, dass jede Kontrolle weiterhin wirkt.
Die vier folgenden Kontrollpunkte folgen diesem Weg der Reihe nach: die Spezifikation, die die Luft definiert, die Trocknung und Filtration, die sie schützen, und die Qualifizierungsnachweise, die belegen, dass alles hält.
- Produktkontakt bestimmt die Spezifikation (PDF verfügbar)
- Trockner und der Zielwert für den Drucktaupunkt (PDF verfügbar)
- Der Sterilfilter an der Entnahmestelle als letzte Barriere (PDF verfügbar)
- Qualifizierungsnachweise, die einem Audit standhalten (PDF verfügbar)
Die folgende Infografik zeigt die fünf Stellen, an denen Verunreinigungen in die Druckluftleitung gelangen können, von der Ansaugung bis zur Entnahmestelle, damit Sie genau sehen, wo jede Kontrolle ansetzen muss.
Produktkontakt bestimmt die Spezifikation (PDF verfügbar)
Nicht die Broschüre des Kompressorherstellers, sondern der Produktkontakt entscheidet, wie sauber die Luft sein muss. Dieser Abschnitt zeigt, wie Sie die Reinheitsklassen der ISO 8573-1 in einen begründeten Standortgrenzwert für Partikel, Wasser und Öl übersetzen.
Trockner und der Zielwert für den Drucktaupunkt (PDF verfügbar)
Gesättigte Luft kühlt in den Rohrleitungen ab und kondensiert, was zu Korrosion und mikrobiellem Wachstum führt. Legen Sie den Drucktaupunkt nach dem Verwendungszweck fest und wählen Sie dann den Trockner, der ihn zuverlässig hält.
Der Sterilfilter an der Entnahmestelle als letzte Barriere (PDF verfügbar)
Der Sterilfilter an der Entnahmestelle ist die letzte Kontrolle, bevor die Luft auf das Produkt trifft. Er wirkt nur, wenn er trocken und integer bleibt und in festgelegten Abständen geprüft wird.
Qualifizierungsnachweise, die einem Audit standhalten (PDF verfügbar)
Inspektoren beurteilen die Qualifizierung anhand ihrer Nachweise, vom Lastenheft (URS) und der DQ über IQ und OQ bis zur PQ. Saisonale Schwankungen, Requalifizierung und Änderungskontrolle sorgen dafür, dass diese Nachweise langfristig gültig bleiben.
Hier EudraLex Band 4, Anhang 15: Qualifizierung und Validierung herunterladen
Druckluft-Qualitätsprüfung an der letzten Entnahmestelle
Viele Standorte übersehen ein Detail. ISO 8573-7 beschreibt, wie man Druckluft auf lebensfähige Mikroorganismen prüft, legt aber weder einen Grenzwert noch eine Prüfhäufigkeit fest. Diese Lücke prägt die Druckluft-Qualitätsprüfung vor Ort, denn die Zahlen müssen Sie selbst begründen. Zuerst wählt das Team die Probenahmestellen auf Basis einer Risikobewertung aus und beginnt dort, wo die Luft auf das Produkt trifft, statt am Auslass neben dem Kompressor. Anschließend prüft es Partikel, Drucktaupunkt, Öl und Mikroorganismen gegen die im Lastenheft (URS) festgelegten Grenzwerte. Anhang 1 erwartet außerdem ein regelmäßiges mikrobiologisches Monitoring des Gases an der Entnahmestelle, daher sagt ein sauberes Ergebnis im Technikraum nur wenig aus. Schließlich machen Warn- und Aktionsgrenzen aus Einzelergebnissen Trends, und genau diese Trends lesen Inspektoren. In der Praxis schadet eine gut begründete Grenzwertüberschreitung weniger als ein Jahr voller Daten, die niemand ausgewertet hat.
Die folgende Tabelle zeigt, was jede Prüfung misst, welche Methode sie definiert und welche Nachweise Inspektoren an der Entnahmestelle erwarten.
| Parameter | Messgröße | Prüfmethode | Häufig spezifizierter Grenzwert (Beispiel) | Von Inspektoren erwartete Nachweise |
|---|---|---|---|---|
|
Feststoffpartikel |
Partikelanzahl pro m³ nach Größenbereich |
ISO 8573-4 |
Klasse 1: ≤20.000 (0,1–0,5 µm), ≤400 (0,5–1 µm), ≤10 (1–5 µm) pro m³ |
Trenddaten für jede Entnahmestelle mit Warn- und Aktionsgrenzen |
|
Wasser |
Drucktaupunkt |
ISO 8573-3 |
Klasse 2: Drucktaupunkt von −40 °C oder niedriger |
Taupunktaufzeichnungen und Alarmhistorie des Trockners |
|
Öl |
Gesamtöl, einschließlich Aerosol, Flüssigkeit und Dampf |
ISO 8573-2 (Aerosol) und ISO 8573-5 (Dampf) |
Klasse 1: ≤0,01 mg/m³ Gesamtöl |
Ergebnisse für Aerosol und Dampf, auch bei ölfreien Kompressoren |
|
Mikroorganismen |
Lebensfähige koloniebildende Einheiten (KBE) pro m³ |
ISO 8573-7 (ohne Grenzwert oder Prüfhäufigkeit) |
Abgestimmt auf die Reinraumklasse, in die die Luft gelangt, z. B. Klasse A: kein Wachstum, Klasse B: 10 KBE/m³ |
Regelmäßige Ergebnisse an der Entnahmestelle und Untersuchungen von Grenzwertüberschreitungen |
|
Sterilfilter an der Entnahmestelle |
Filterintegrität |
Integritätstest nach Vorgabe des Filterherstellers |
Sterilisierender Filter, max. 0,22 µm, Integritätstest bei Installation und in regelmäßigen Abständen |
Integritätstestprotokolle und Filterwechselhistorie |
Häufige Inspektionsmängel bei pharmazeutischen Druckluftsystemen
Inspektoren stoßen immer wieder auf dieselben Mängel bei der Druckluft, und die meisten beginnen bei der Dokumentation, nicht bei der Technik. Der Klassiker ist eine Spezifikation, die lediglich „ölfrei“ fordert, ohne einen Grenzwert in mg/m³ festzulegen. Hier kommt es auf die Zahlen an. Das Europäische Arzneibuch begrenzt den Ölgehalt in medizinischer Luft auf 0,1 mg/m³, während die ISO 8573-1 Klasse 1 mit 0,01 mg/m³ zehnmal niedriger liegt. Das übliche Öl-Prüfröhrchen kann jedoch keine Werte unter 0,1 mg/m³ erfassen, sodass ein Standort, der Klasse 1 angibt, aber mit Prüfröhrchen misst, seine eigene Spezifikation nicht nachweisen kann. Neben dem Öl finden Auditoren häufig Probenahmen, die nur direkt am Kompressor stattfinden, Sterilfilter, die nie einem Integritätstest unterzogen wurden, und eine Kontaminationskontrollstrategie, die Druckluft mit keinem Wort erwähnt. Jeder dieser Mängel wirkt für sich genommen klein. Zusammen zeigen sie einem Inspektor jedoch, dass sich niemand für die Luft verantwortlich fühlt, sobald sie den Technikraum verlässt.
Fazit
Die Behörden ziehen die Zügel weiter an. Im Geschäftsjahr 2025 veröffentlichte die FDA 112 Warning Letters mit Bezug auf die GMP-Vorschriften für Arzneimittel, so viele wie seit über 20 Jahren nicht mehr, und die Kontrolle mikrobiologischer Kontamination gehörte erneut zu den am häufigsten beanstandeten Mängeln. Druckluft steht in diesen Schreiben selten im Mittelpunkt. Trotzdem steckt sie unauffällig hinter vielen von ihnen, denn Luft, die das Produkt berührt, gehört zur Kontaminationsfrage, ob ein Standort das dokumentiert oder nicht. Deshalb behandeln die besten Standorte Druckluft in der Pharmaindustrie als Nachweis, den es zu steuern gilt, und nicht als Versorgungsmedium, das man vergessen kann. Am Ende schützen Sie eine klare Spezifikation, geprüfte Entnahmestellen und ein Trendbericht, den tatsächlich jemand liest, besser als jedes Kompressor-Typenschild.

Qualification and Validation for GMP Systems
Our team supports the planning, execution, and maintenance of qualification and validation activities, including IQ, OQ, and PQ, to keep GMP-regulated systems compliant and under control.
FAQ
Der EU-GMP-Leitfaden schreibt keine einheitliche ISO-8573-1-Klasse vor. Anhang 1 verlangt, dass der Standort Grenzwerte für Partikel, Wasser, Öl und Mikroorganismen je nach Verwendung der Luft festlegt. Viele Standorte wählen für den direkten Produktkontakt die Klasse 1.2.1, diese Wahl muss jedoch durch eine Risikobewertung begründet und im Lastenheft (URS) sowie in der Kontaminationskontrollstrategie dokumentiert werden.
Weder die ISO 8573-7 noch das Europäische Arzneibuch legen mikrobiologische Grenzwerte oder eine Prüfhäufigkeit für Druckluft fest. Standorte richten die Grenzwerte daher an der Reinraumklasse aus, in die die Luft gelangt, zum Beispiel kein Wachstum für Klasse A, 10 KBE/m³ für Klasse B und 100 KBE/m³ für Klasse C. Anhang 1 erwartet zudem ein regelmäßiges mikrobiologisches Monitoring an der Entnahmestelle.
Nein. Ein ölfreier Kompressor hält lediglich Schmierstoff aus dem Verdichtungsraum fern, während Kohlenwasserstoffe weiterhin über die Ansaugluft eindringen können. Standorte sollten einen numerischen Grenzwert für den Gesamtölgehalt in mg/m³ festlegen und sowohl Ölaerosol als auch Öldampf prüfen. Übliche Prüfröhrchen messen nur bis 0,1 mg/m³ und können daher einen Klasse-1-Grenzwert von 0,01 mg/m³ nicht nachweisen.
Quellen
- EU-GMP-Leitfaden Anhang 1: Herstellung steriler Arzneimittel
- EU-GMP-Leitfaden Anhang 15: Qualifizierung und Validierung
- FDA-Leitfaden zu sterilen Arzneimitteln aus aseptischer Herstellung
- US-Energieministerium (DOE): Sourcebook zur Leistungsverbesserung von Druckluftsystemen
- ECA: Anforderungen an Druckluft in der pharmazeutischen Industrie
- GMP Journal: FDA-Warning-Letter-Report für das Geschäftsjahr 2025

Marco Klinger is Head of Quality Services at Zamann Pharma Support, where he leads consulting teams through complex regulatory and quality-driven projects. He brings more than 15 years of hands-on compliance experience across regulated industries. His work includes close collaboration with companies such as Reckitt, Sanofi, Biotech, Biotest, and others. Marco has deep expertise in medical device development, aseptic manufacturing, and the design, implementation, and management of complete quality management systems within GMP-regulated environments.