
Ein Wassersystem kann alle Leitfähigkeitsprüfungen bestehen und dennoch für die Herstellung injizierbarer Arzneimittel ungeeignet sein. Der Grund: Die USP schreibt für Wasser für Injektionszwecke (WFI) einen Grenzwert für bakterielle Endotoxine von weniger als 0,25 EU/ml vor, während für gereinigtes Wasser (Purified Water) kein vergleichbarer allgemeiner Endotoxin-Grenzwert gilt. Daher ist der Vergleich WFI vs. gereinigtes Wasser mehr als nur eine Frage der Wasserqualität: Er betrifft unmittelbar die Patientensicherheit und die GMP-Compliance. Für Teams im Bereich Pharmaceutical Engineering besteht die eigentliche Herausforderung darin, die erforderliche Wasserqualität von der Erzeugung bis zur Entnahmestelle zuverlässig sicherzustellen.
Table of Contents
WFI vs. gereinigtes Wasser aus Sicht von USP und Ph. Eur.
Zwei pharmazeutische Wassersysteme können dieselben Anforderungen an die chemische Reinheit erfüllen und dennoch für völlig unterschiedliche Zwecke eingesetzt werden. Gemäß USP <1231> und den Monographien 0008 und 0169 des Europäischen Arzneibuchs (Ph. Eur.) wird gereinigtes Wasser (Purified Water) hauptsächlich für nichtparenterale Anwendungen verwendet. Wasser für Injektionszwecke (Water for Injection, WFI) hingegen stellt die höchste pharmazeutische Wasserqualitätsstufe für die Herstellung injizierbarer Arzneimittel dar. Darüber hinaus muss WFI einen Grenzwert für bakterielle Endotoxine von weniger als 0,25 I.E./ml einhalten. Diese Unterscheidung macht die Auswahl der richtigen Wasserqualität zu einer wichtigen GMP-Entscheidung und nicht nur zu einer Frage der Wasserreinheit.
Inspektoren bewerten jede Wasserqualitätsstufe im Hinblick auf das Patientenrisiko
EU GMP Annex 1 nennt eine Zirkulation bei Temperaturen über 70 °C als eine Möglichkeit, das mikrobielle Wachstum in WFI-Systemen zu begrenzen. Doch selbst ein gut kontrolliertes Wasserverteilungssystem rechtfertigt nicht die Verwendung einer ungeeigneten pharmazeutischen Wasserqualität. Inspektoren bewerten die Wasserqualität anhand des Verabreichungswegs des Arzneimittels und der jeweiligen Herstellungsschritte. Bei parenteralen Arzneimitteln ist Wasser für Injektionszwecke (WFI) für die Formulierung und in der Regel auch für die abschließende Spülung produktberührender Anlagen erforderlich. Daher kann die Verwendung von gereinigtem Wasser (Purified Water) anstelle des vorgeschriebenen WFI zu schwerwiegenden GMP-Beanstandungen führen und Bedenken hinsichtlich einer Endotoxinkontamination und der Patientensicherheit aufwerfen.
4 Unterschiede in den Spezifikationen zwischen Wasser für Injektionszwecke und gereinigtem Wasser nach USP
Zwei pharmazeutische Wasserqualitätsstufen können dieselben chemischen Reinheitsprüfungen bestehen und dennoch sehr unterschiedliche mikrobielle Risiken aufweisen. USP <1231> nennt mikrobiologische Aktionsgrenzwerte von 10 KBE/100 ml für WFI und 100 KBE/ml für gereinigtes Wasser. Noch wichtiger ist, dass WFI einen Grenzwert für bakterielle Endotoxine von 0,25 EU/ml einhalten muss, während für gereinigtes Wasser nach USP kein vergleichbarer allgemeiner Grenzwert gilt. Daher reichen Leitfähigkeitsmessungen allein nicht aus, um die Eignung von Wasser für die Herstellung injizierbarer Arzneimittel nachzuweisen.
Vier technische Unterschiede zeigen, wie Wasserspezifikationen, mikrobiologische Überwachung und Herstellungsverfahren die GMP-Compliance beeinflussen.
- Bakterielle Endotoxine als entscheidendes Qualitätskriterium (PDF verfügbar)
- Mikrobiologische Aktionsgrenzwerte und Unterschiede beim Probenvolumen (PDF verfügbar)
- Leitfähigkeit und gesamter organischer Kohlenstoff (TOC) in der kontinuierlichen Überwachung (PDF verfügbar)
- Destillation versus membranbasierte Verfahren zur Herstellung von Wasser für Injektionszwecke (PDF verfügbar)
Diese Infografik vergleicht den WFI-Endotoxingrenzwert von 0,25 EU/ml mit den Anforderungen an gereinigtes Wasser nach USP und verdeutlicht einen entscheidenden Unterschied für die Herstellung injizierbarer Arzneimittel.
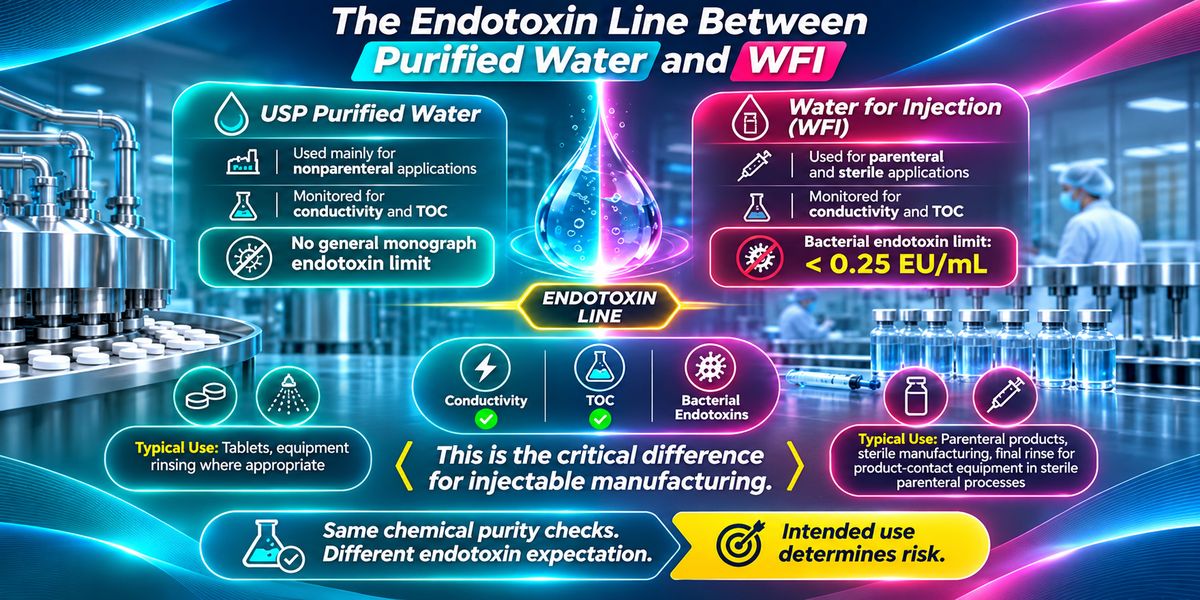
Bakterielle Endotoxine als entscheidendes Qualitätskriterium (PDF verfügbar)
WFI darf höchstens 0,25 EU/ml bakterielle Endotoxine enthalten. Für gereinigtes Wasser nach USP gilt hingegen kein allgemeiner Endotoxin-Grenzwert gemäß Monographie. Daher ist der Verwendungszweck entscheidend.
2024 EDQM Virtual Training Programme – Modul 4: Mikrobiologie hier herunterladen
Mikrobiologische Aktionsgrenzwerte und Unterschiede beim Probenvolumen (PDF verfügbar)
USP <1231> nennt mikrobiologische Aktionsgrenzwerte von 10 KBE/100 ml für WFI und 100 KBE/ml für gereinigtes Wasser. Diese Werte dienen der mikrobiologischen Überwachung und sind keine allgemeingültigen Akzeptanzgrenzwerte der Arzneibuchmonographien.
USP <1231> – Standards für pharmazeutisches Wasser (PDF) hier herunterladen
Leitfähigkeit und gesamter organischer Kohlenstoff (TOC) in der kontinuierlichen Überwachung (PDF verfügbar)
Beide Wasserqualitätsstufen müssen die Anforderungen an Leitfähigkeit und TOC erfüllen. Eine kontinuierliche Überwachung kann Veränderungen der chemischen Wasserqualität erkennen, ersetzt jedoch keine mikrobiologischen Untersuchungen oder Endotoxintests.
Annex 1 – Herstellung steriler Arzneimittel hier herunterladen
Destillation versus membranbasierte Verfahren zur Herstellung von Wasser für Injektionszwecke (PDF verfügbar)
WFI kann durch Destillation oder geeignete, kontrollierte und validierte membranbasierte Verfahren hergestellt werden. Beide Verfahren müssen jedoch dauerhaft die pharmazeutischen Qualitätsanforderungen an WFI erfüllen.
WHO TRS 1025, Annex 3 – WFI-Herstellung ohne Destillation hier herunterladen
Pharmazeutische Wasserqualitätsstufen für die einzelnen Prozessschritte
Ein Reinigungszyklus kann mit Trinkwasser beginnen und mit Wasser für Injektionszwecke (WFI) enden. Der Unterschied hängt vom Patientenrisiko ab, nicht nur von der Wasserreinheit. Gemäß den EMA-Leitlinien muss die pharmazeutische Wasserqualität auf den Herstellungsschritt, die Produktart und den Verabreichungsweg abgestimmt sein. Daher kann die Wahl einer ungeeigneten Wasserqualitätsstufe die Kontaminationskontrolle gefährden, selbst wenn das Wassersystem seine routinemäßigen Qualitätsprüfungen besteht.
Die folgende Tabelle zeigt die Mindestanforderungen an die Wasserqualität für wichtige pharmazeutische Herstellungs- und Reinigungsschritte gemäß den europäischen regulatorischen Vorgaben.
| Herstellungs- oder Reinigungsschritt | Anwendung | Mindestanforderung an die Wasserqualität |
|---|---|---|
|
API-Synthese |
Wirkstoffe ohne Anforderungen an Sterilität oder Pyrogenfreiheit |
Trinkwasser |
|
Feuchtgranulierung und Tablettenbeschichtung |
Herstellung fester Darreichungsformen |
Gereinigtes Wasser |
|
Parenterale Formulierung |
Injizierbare Arzneimittel |
Wasser für Injektionszwecke (WFI) |
|
Abschließende Gerätespülung / CIP |
Nicht sterile Arzneimittel |
Gereinigtes Wasser oder eine höhere Wasserqualitätsstufe entsprechend der Herstellung |
|
Abschließende Gerätespülung / CIP |
Sterile parenterale Arzneimittel |
Wasser für Injektionszwecke (WFI) |
Auslegung des WFI-Verteilungssystems und Überwachungsnachweise bei GMP-Inspektionen
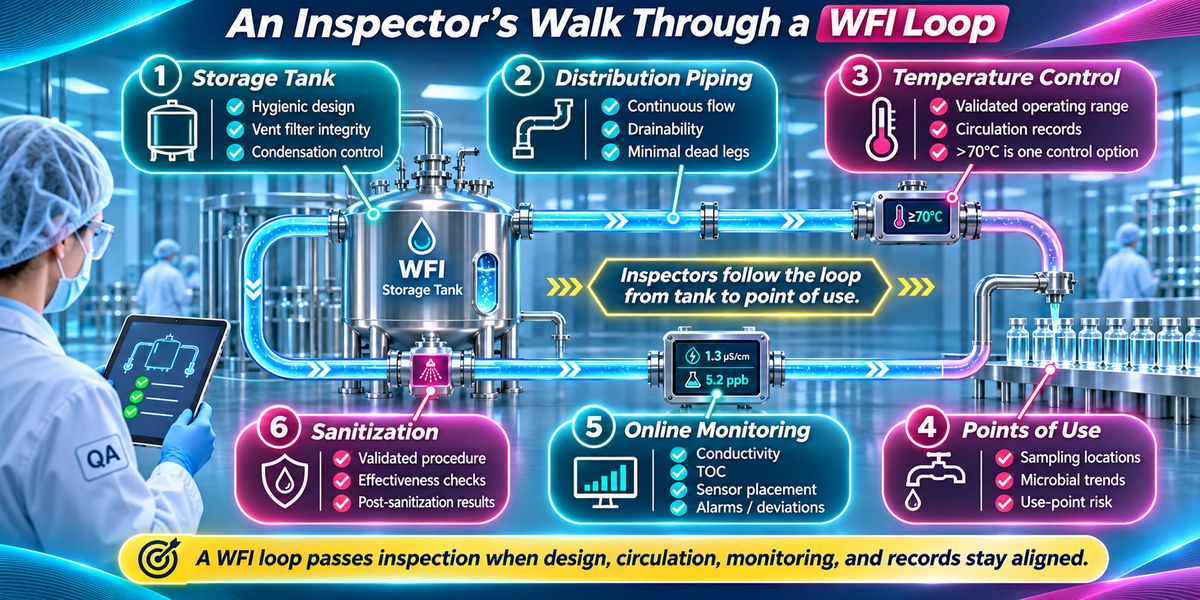
Ein WFI-System kann routinemäßige Laborprüfungen bestehen, obwohl im Verteilungssystem weiterhin unerkannte Kontaminationsrisiken bestehen. Bei einer GMP-Inspektion betrachten Inspektoren daher nicht nur die Prüfergebnisse. Sie verfolgen den Wasserfluss vom Lagertank bis zu jeder Entnahmestelle und prüfen, ob das System dauerhaft unter Kontrolle bleibt. Außerdem kontrollieren sie Temperaturverläufe, Sanitisierungsprotokolle und mögliche Anzeichen mikrobiellen Wachstums. EU GMP Annex 1 nennt eine Zirkulation bei Temperaturen über 70 °C als eine Möglichkeit, mikrobielles Wachstum zu begrenzen. Diese Temperatur ist jedoch nicht für jedes WFI-System vorgeschrieben.
Worauf Inspektoren bei der Prüfung eines WFI-Verteilungssystems achten:
- Lagertanks: Hygienisches Design, Belüftungsfilter und Kondensationskontrolle.
- Verteilungsleitungen: Ausreichende Strömung, vollständige Entleerbarkeit und Minimierung von Toträumen.
- Temperaturkontrolle: Validierte Betriebstemperaturen und Aufzeichnungen zur Wasserzirkulation.
- Entnahmestellen: Probenahmestellen, mikrobiologische Trends und Kontaminationsrisiken.
- Online-Überwachung: Leitfähigkeit, TOC-Messwerte, Sensorpositionen und Abweichungen.
- Sanitisierung: Validierte Verfahren, Wirksamkeitsprüfungen und zugehörige Dokumentation.
Diese Infografik zeigt sechs kritische Inspektionspunkte einer WFI-Ringleitung und veranschaulicht, wie Lagerung, Zirkulation, Überwachung und Sanitisierung die GMP-Compliance und die Kontaminationskontrolle unterstützen.
Fazit
Im Geschäftsjahr 2025 verzeichnete die FDA 53 Beanstandungen auf Form 483 im Zusammenhang mit der Kontrolle mikrobieller Kontaminationen bei sterilen Arzneimitteln. Obwohl sich diese Feststellungen nicht speziell auf Wassersysteme bezogen, verdeutlichen sie die anhaltend strenge behördliche Überwachung der Kontaminationskontrolle. Letztlich geht es beim Vergleich WFI vs. gereinigtes Wasser um mehr als die bloße Einhaltung von Spezifikationen. Hersteller müssen nachweisen, dass Wasserqualität, Verteilungssysteme und Überwachungsaufzeichnungen dauerhaft zur Patientensicherheit beitragen.

Qualification and Validation for GMP Systems
Our team supports the planning, execution, and maintenance of qualification and validation activities, including IQ, OQ, and PQ, to keep GMP-regulated systems compliant and under control.
FAQ
Nein. Gemäß den EMA-Leitlinien ist für die abschließende Spülung produktberührender Anlagen bei der Herstellung steriler parenteraler Arzneimittel Wasser für Injektionszwecke (WFI) erforderlich. Die Verwendung von gereinigtem Wasser kann stattdessen Kontaminationsrisiken und GMP-Compliance-Probleme verursachen.
Für WFI gilt gemäß USP ein Grenzwert von 0,25 EU/ml für bakterielle Endotoxine. Für gereinigtes Wasser nach USP besteht dagegen kein allgemeiner Endotoxin-Grenzwert gemäß Monographie. Bestimmte Anwendungen können jedoch zusätzliche Endotoxinkontrollen erfordern.
Die Qualitätssicherung (QA) sollte mikrobiologische Trends, Probenahmestellen, Zirkulationsbedingungen und die Wirksamkeit der Sanitisierung überprüfen. Darüber hinaus muss die Untersuchung mögliche Auswirkungen auf betroffene Chargen bewerten und Korrekturmaßnahmen gemäß den GMP-Anforderungen dokumentieren.
Nein. Das Europäische Arzneibuch erlaubt sowohl die Destillation als auch geeignete membranbasierte Verfahren, einschließlich Umkehrosmose in Kombination mit weiteren Aufbereitungsschritten. Hersteller müssen jedoch das Verfahren validieren und eine gleichbleibende Kontrolle der mikrobiellen Belastung und der Endotoxine nachweisen.
Referenzen
- EMA-Leitlinie zur Qualität von Wasser für pharmazeutische Zwecke
- EU GMP Annex 1 – Herstellung steriler Arzneimittel (PDF)
- WHO TRS 1033, Annex 3 – Wasser für pharmazeutische Zwecke (PDF)
- EDQM – Einsatz von rekombinantem Faktor C zur Endotoxinkontrolle
- FDA-Leitfaden zur Inspektion von Reinstwassersystemen
- FDA-Leitlinie zur Prüfung von Pyrogenen und Endotoxinen – Fragen und Antworten
- WHO TRS 1025, Annex 3 – Alternative Herstellungsverfahren für Wasser für Injektionszwecke (PDF)

Marco Klinger is Head of Quality Services at Zamann Pharma Support, where he leads consulting teams through complex regulatory and quality-driven projects. He brings more than 15 years of hands-on compliance experience across regulated industries. His work includes close collaboration with companies such as Reckitt, Sanofi, Biotech, Biotest, and others. Marco has deep expertise in medical device development, aseptic manufacturing, and the design, implementation, and management of complete quality management systems within GMP-regulated environments.