
Fünfhundertzehn. So viele Form-483-Schreiben stellten FDA-Inspektoren im Fiskaljahr 2023 an Arzneimittelhersteller aus, und die Reinigung und Wartung von Anlagen gehörte zu den zehn am häufigsten beanstandeten Punkten. Hinter vielen dieser Feststellungen steht eine Entscheidung, die lange vor der Inspektion fiel, oft schon in der Planungsphase. Ein Ventil zum Beispiel, das niemand erreichen und reinigen kann, oder ein Versorgungskreislauf, der ohne formale Prüfung geändert wurde, kann Jahre später als Beanstandung wieder auftauchen. Deshalb ist die pharmazeutische Technik heute eine zentrale GMP-Funktion und keine technische Nebenaufgabe im Hintergrund. Dennoch behandeln viele Standorte Planung, Qualifizierung und Instandhaltung weiterhin als getrennte Projekte. Dieser Leitfaden verbindet sie zu einem durchgängigen Lebenszyklus, vom ersten Lastenheft bis zur abschließenden Requalifizierung. Dabei zeigt er, was Inspektoren in jeder Phase prüfen und wo GMP-Engineering- und Validierungsleistungen einen messbaren Unterschied machen.
Table of Contents
Pharmazeutische Technik im GMP-Rahmen
Fragt man eine Universität, steht pharmazeutische Technik für Wirkstoffforschung oder eine vielversprechende Berufslaufbahn. Fragt man dagegen einen GMP-Inspektor, fällt die Antwort deutlich praktischer aus. In einem regulierten Betrieb umfasst die Disziplin alles, was ein Arzneimittel physisch herstellt, lagert oder bewegt, darunter die Räumlichkeiten, die Prozessanlagen, die kritischen Versorgungssysteme und die Automatisierung, die sie steuert. Jedes dieser Elemente muss mehr leisten, als nur zu funktionieren. Es muss außerdem schriftlich belegen, dass es für den vorgesehenen Zweck geeignet ist. Aus diesem Grund erstellen Ingenieure in diesem Bereich Lastenhefte, prüfen Entwürfe gemeinsam mit der QS und unterstützen die Qualifizierung lange vor der ersten Charge. In der Praxis ist eine Pumpe nie nur eine Pumpe. Vielmehr wird sie zu einer qualifizierten Anlage mit Wartungsnachweisen, Kalibrierprotokollen und einer dokumentierten Änderungshistorie. Folglich hat eine Unterschrift aus dem Engineering heute echtes regulatorisches Gewicht. Kurz gesagt verwandelt GMP die Technik von einer technischen Dienstleistung in den dokumentierten Nachweis eines beherrschten Zustands.
Wie Inspektoren technische Entscheidungen lesen
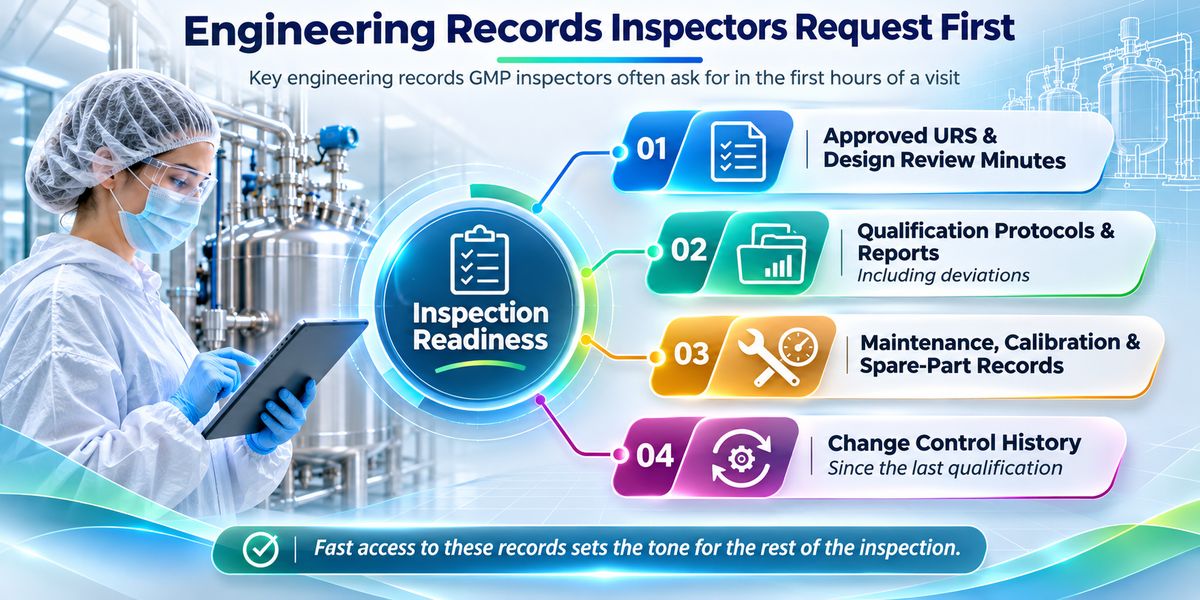
Inspektoren beginnen selten mit der Zeichnung. Sie beginnen mit einem Symptom, etwa einer Abweichung, die immer wiederkehrt, einem Reinigungsergebnis, das zweimal durchgefallen ist, oder einem Alarm, den niemand eskaliert hat. Dann arbeiten sie sich rückwärts vor. Hat das Lastenheft genau diese Anforderung überhaupt erfasst? Und hat jemand im Design Review sie hinterfragt, oder folgte die Unterschrift einfach der Tagesordnung? Danach wird das Qualifizierungspaket geöffnet, und die Fragen werden schärfer. Haben IQ, OQ und PQ das tatsächliche Risiko geprüft oder nur das, was sich leicht prüfen ließ? Die Wartungs- und Kalibrierhistorie schließt dann den Kreis, denn sie zeigt, ob sich das System noch so verhält wie bei der Qualifizierung. Sobald diese Kette reißt, betrifft die Beanstandung nicht mehr nur die Produktion. Deshalb liegen früh immer dieselben Unterlagen auf dem Tisch:
- Das freigegebene Lastenheft und die Protokolle des Design Reviews
- Qualifizierungspläne und -berichte, einschließlich ihrer Abweichungen
- Wartungs-, Kalibrier- und Ersatzteilnachweise
- Die Änderungshistorie seit der letzten Qualifizierung
Standorte, die diese Unterlagen in wenigen Minuten vorlegen können, spüren den Unterschied meist schon bis zur Mittagspause.
Die folgende Infografik zeigt, welche technischen Unterlagen Inspektoren meist schon in den ersten Stunden eines Besuchs anfordern und warum ihre schnelle Vorlage den Ton für die gesamte Inspektion setzt.
Technische Berührungspunkte von der Raumplanung bis zur Qualifizierung
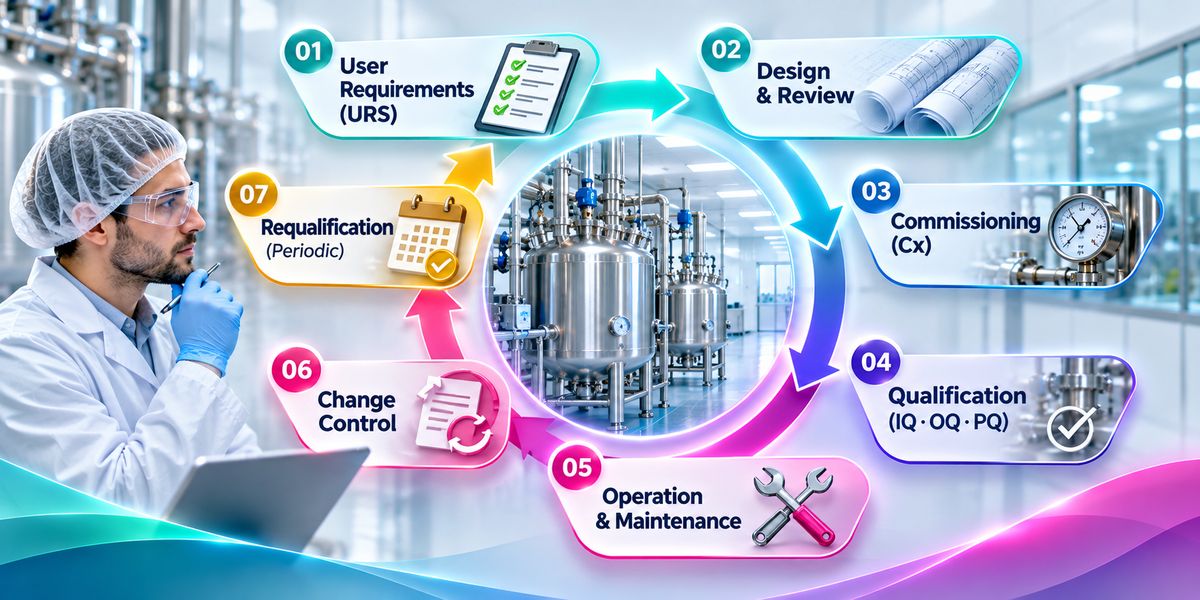
Die meisten GMP-Probleme zeigen sich weit entfernt von ihrem Ursprung. Ein zu enger Flur, der in der Konzeptphase geplant wurde, wird in der Routineproduktion zum Verwechslungsrisiko. Ebenso kann eine einzige unklare Zeile im Lastenheft zu einem Qualifizierungstest führen, den niemand sicher als bestanden oder nicht bestanden bewerten kann. Jede Phase übernimmt daher sowohl die Stärken als auch die Abkürzungen der vorherigen. Das Qualitätsrisikomanagement nach ICH Q9 gibt Engineering und QS eine gemeinsame Grundlage, um solche Schwachstellen früh zu erkennen, solange Änderungen noch günstig sind. Mit anderen Worten: Gutes Engineering hängt weniger von perfekten Zeichnungen ab als von Entscheidungen, die auch Jahre später noch belastbar sind.
Die vier folgenden Phasen verfolgen dieses Erbe Schritt für Schritt, von der ersten Anforderung auf dem Papier bis zu dem Moment, in dem sich ein geändertes System erneut bewähren muss.
- GMP-gerechte Raumplanung und Lastenheft (PDF verfügbar)
- Inbetriebnahme und Qualifizierung in der Praxis (PDF verfügbar)
- Kritische Versorgungssysteme und Anlagenqualifizierung (PDF verfügbar)
- Änderungskontrolle und Requalifizierung (PDF verfügbar)
Die folgende Infografik zeigt jede technische Phase, vom ersten Lastenheft bis zur periodischen Requalifizierung, und macht sichtbar, an welcher Stelle eine frühe schwache Entscheidung später zur Inspektionsbeanstandung wird.
GMP-gerechte Raumplanung und Lastenheft (PDF verfügbar)
Gute Raumplanung beginnt lange vor dem Bau, mit einem Lastenheft, das GMP-Risiken, Materialflüsse und Reinraumklassen in klare, prüfbare Anforderungen übersetzt. Bleibt dieses Dokument vage, übernimmt jede spätere Phase die Lücke, von der Designqualifizierung bis zum Routinemonitoring.
Hier herunterladen: EudraLex Volume 4, Annex 1: Manufacture of Sterile Medicinal Products
Inbetriebnahme und Qualifizierung in der Praxis (PDF verfügbar)
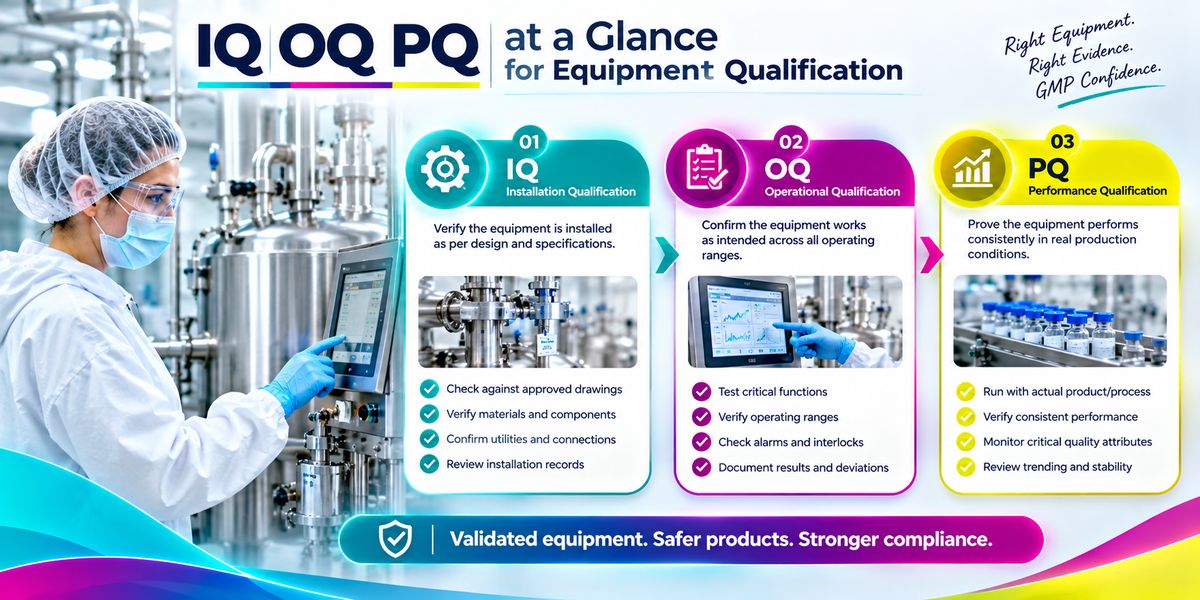
Inbetriebnahme und Qualifizierung belegen, dass Anlagen so installiert sind und so funktionieren, wie es das Lastenheft vorsieht, von FAT und SAT bis zu IQ, OQ und PQ. Ein risikobasierter Ansatz nach ASTM E2500 und EU-GMP-Anhang 15 ermöglicht es, belastbare Daten aus der Inbetriebnahme wiederzuverwenden, statt alles doppelt zu prüfen.
Hier herunterladen: EudraLex Volume 4, Annex 15: Qualification and Validation
Die folgende Infografik stellt IQ, OQ und PQ direkt gegenüber und zeigt, was jede Phase belegt und warum das Auslassen oder Zusammenlegen von Phasen ohne Begründung ein Inspektionsrisiko schafft.
Kritische Versorgungssysteme und Anlagenqualifizierung (PDF verfügbar)
Wasser, Reinstdampf, Druckgase und HVAC-Systeme tauchen selten im Chargenprotokoll auf, berühren aber fast jedes Produkt eines Standorts. Deshalb erwarten Inspektoren, dass diese Versorgungssysteme genauso sorgfältig qualifiziert, überwacht und in Trends ausgewertet werden wie die Prozessanlagen, die sie versorgen.
Änderungskontrolle und Requalifizierung (PDF verfügbar)
Kein qualifiziertes System bleibt lange unverändert, denn Teile verschleißen, Software wird aktualisiert und Prozesse entwickeln sich weiter. Eine wirksame Änderungskontrolle nutzt das Qualitätsrisikomanagement nach ICH Q9, um zu entscheiden, wann eine Änderung eine Requalifizierung erfordert, und erhält den validierten Zustand über den gesamten Lebenszyklus des Systems.
Hier herunterladen: ICH Guideline Q10 on Pharmaceutical Quality System
Häufige technische Lücken bei Inspektionen
Inspektionsbefunde beschreiben ein Problem nur selten als technisches Versagen. Stattdessen halten sie dessen Folgen fest, etwa Anlagen, die sich nicht wirksam reinigen lassen, ein Wassersystem, das aus dem Trend läuft, oder eine Änderung ohne dokumentierte Bewertung der Auswirkungen. Verfolgen Inspektoren diese Beobachtungen bis zu ihrem Ursprung zurück, zeigt sich meist nur eine begrenzte Zahl von Grundursachen. In manchen Fällen hat das Lastenheft eine Anforderung nicht definiert, die sich später als kritisch erwies. In anderen konzentrierte sich die Qualifizierung auf Parameter, die leicht zu prüfen waren, statt auf jene mit dem größten Risiko. Häufiger jedoch wurde das System korrekt qualifiziert, entfernte sich aber nach und nach von seinem validierten Zustand, weil Wartung, Kalibrierung und Änderungskontrolle nie mit der Qualifizierungsbasis verknüpft wurden. Folglich treten ähnliche Lücken bei festen Darreichungsformen, in der Biotechnologie und im Sterilbereich gleichermaßen auf. Jede von ihnen lässt sich durch festgelegte technische Kontrollen verhindern, die deutlich weniger Aufwand erfordern als Korrekturmaßnahmen nach einer Inspektion.
Die folgende Tabelle ordnet jeder wiederkehrenden technischen Lücke die Beobachtung zu, die sie typischerweise auslöst, sowie die betroffene Anforderung und die vorbeugende Maßnahme, die sie verhindert.
| Technische Lücke | Typische Beanstandung der Inspektoren | Maßgebliche Anforderung | Vorbeugende technische Maßnahme |
|---|---|---|---|
|
Unklares oder veraltetes Lastenheft |
Anlagen sind für den vorgesehenen Zweck nicht angemessen ausgelegt oder dimensioniert |
21 CFR 211.63; EU-GMP-Anhang 15 (Lastenheft als Bezugspunkt über den gesamten Validierungslebenszyklus) |
Lastenheft aktuell halten, in der Designqualifizierung verifizieren und jede Anforderung einem Test zuordnen |
|
Schwache Raumaufteilung und Flüsse |
Unzureichende Trennung von Arbeitsschritten mit Verwechslungs- oder Kontaminationsrisiko |
21 CFR 211.42; EU-GMP-Anhang 1 (Trennungsmaßnahmen und Visualisierung der Luftströmung) |
Getrennte Flüsse früh planen und Luftströmungsmuster im Ruhe- und im Betriebszustand bestätigen |
|
Schwer zu reinigende, zu wartende oder zu kalibrierende Anlagen |
Anlagen nicht in angemessenen Intervallen gereinigt oder gewartet oder nicht nach einem schriftlichen Programm kalibriert |
21 CFR 211.67(a) und 211.68(a); EU-GMP-Anhang 15 (Kalibrierung als Teil der IQ) |
Reinigungsgerecht konstruieren, Wartungsverfahren nach der OQ festlegen und die Kalibrierung mit den Qualifizierungsunterlagen verknüpfen |
|
Versorgungssysteme und Reinräume nicht requalifiziert |
Kein Nachweis, dass Systeme über die Zeit und über saisonale Schwankungen hinweg in einem beherrschten Zustand bleiben |
EU-GMP-Anhang 15 (Requalifizierung in begründeter Häufigkeit); EU-GMP-Anhang 1 (saisonale Schwankungen; höchstens 6 Monate für Reinraumklasse A und B, 12 Monate für Klasse C und D) |
Versorgungssysteme über saisonale Schwankungen qualifizieren, Monitoringdaten in Trends auswerten und begründete Requalifizierungsintervalle festlegen |
|
Unkontrollierte technische Änderungen |
Änderung nicht auf ihre Auswirkungen auf Validierung, Kalibrierung oder Wartung bewertet |
EU-GMP-Anhang 15 (Änderungskontrolle); ICH Q10 (Änderungsmanagementsystem) |
Vor der Freigabe eine risikobasierte Bewertung der Auswirkungen durchführen und die Wirksamkeit nach der Umsetzung prüfen |
Digitale technische Aufzeichnungen und Datenintegrität
Die meisten technischen Aufzeichnungen stehen heute nicht mehr in Ordnern. Kalibrierergebnisse liegen in einem CMMS, Änderungsanträge laufen über ein eQMS, und viele Standorte führen IQ- und OQ-Prüfpläne inzwischen auf Tablets aus. Eine digitale Aufzeichnung hat jedoch nur dann regulatorisches Gewicht, wenn sie zuordenbar und vollständig bleibt und durch einen zuverlässigen Audit Trail geschützt ist. Inspektoren schauen deshalb hinter den Bildschirm. Sie fragen, wer einen Kalibrierwert eingegeben hat, ob ihn jemand nachträglich geändert hat und wie das System selbst validiert wurde. Dieser Fokus wächst weiter, da die Revision des EU-GMP-Anhangs 11 und der vorgeschlagene Anhang 22 zur künstlichen Intelligenz die Erwartungen an computergestützte Systeme erhöhen. In der Praxis kann ein nicht validiertes CMMS ein ansonsten solides Paket zur Anlagenqualifizierung schwächen. Aus diesem Grund sollten Engineering-Teams ihre digitalen Werkzeuge als GMP-Systeme behandeln, mit definierten Benutzerrechten, ALCOA+-Kontrollen und regelmäßiger Prüfung des Audit Trails.
Aufbau einer inspektionsbereiten Engineering-Funktion
Eine inspektionsbereite Engineering-Funktion hängt nicht von einem Kraftakt kurz vor dem Audit ab. Stattdessen beruht sie auf klaren Zuständigkeiten. Das Engineering plant, installiert und wartet die Systeme, während die QS die Kriterien freigibt, die einen qualifizierten Zustand definieren. Verschwimmen diese Rollen, verlieren Aufzeichnungen ihre Aussagekraft und Entscheidungen ihre Begründung. Eine praxistaugliche Struktur stützt sich in der Regel auf vier Elemente:
- Ein Verfahren zur guten Ingenieurpraxis (GEP), das Spezifikationen, Zeichnungen und Lieferantendokumente lenkt
- QS-Prüfung an festgelegten Punkten, etwa bei der Freigabe des Lastenhefts, bei Qualifizierungsberichten und bei wesentlichen Änderungen
- Ein zentrales Verzeichnis, das den Qualifizierungsstatus jedes GMP-relevanten Systems zeigt
- Regelmäßige GMP-Schulungen für Ingenieure, nicht nur für das Produktionspersonal
Selbst mit dieser Struktur fehlen internen Teams manchmal Kapazitäten oder Spezialwissen. In solchen Fällen können externe Dienstleistungen im Bereich pharmazeutische Technik oder Unterstützung bei der pharmazeutischen Validierung die Lücke schließen, zum Beispiel bei einem neuen Anlagenprojekt, der Modernisierung eines Wassersystems oder der Behebung von Inspektionsmängeln. Dennoch muss der Standort jeden Prüfplan und jeden Bericht selbst prüfen und freigeben, denn die Behörden machen den Hersteller für das Ergebnis verantwortlich.
Fazit
Die Überwachung durch die Behörden lässt nicht nach. Im Fiskaljahr 2025 stellte die FDA 303 Warning Letters an Hersteller von Arzneimitteln und Biologika aus, ein Anstieg um 59 % gegenüber dem Vorjahr. Gleichzeitig überarbeiten die europäischen Behörden Anhang 15 und Anhang 11, was auf beiden Seiten des Atlantiks in dieselbe Richtung weist. Inspektoren erwarten heute den Nachweis, dass Systeme dauerhaft in einem beherrschten Zustand bleiben, und nicht nur den Beleg, dass sie einmal die Qualifizierung bestanden haben. Aus diesem Grund darf die pharmazeutische Technik nicht mehr bei der Übergabe enden. Vielmehr muss sie bei jeder Änderung, jeder Requalifizierung und jedem Wartungszyklus eng mit der QS verbunden bleiben. Standorte, die diese Verbindung früh aufbauen, erleben in der Regel weniger Überraschungen und verbringen zudem weniger Zeit damit, Unterlagen unter Inspektionsdruck neu aufzubauen.

Qualification and Validation for GMP Systems
Our team supports the planning, execution, and maintenance of qualification and validation activities, including IQ, OQ, and PQ, to keep GMP-regulated systems compliant and under control.
FAQ
Ja, teilweise. EU-GMP-Anhang 15 erlaubt, dass Prüfungen aus FAT, SAT oder anderen Phasen die IQ und OQ ohne Wiederholung unterstützen, sofern der Ansatz begründet ist und Transport oder Installation die Funktion nicht beeinträchtigen. Bei einem risikobasierten Ansatz nach ASTM E2500 verifizieren Fachexperten die kritischen Aspekte, und die QS gibt die dokumentierte Begründung frei.
EU-GMP-Anhang 1 legt für Reinräume der Klassen A und B ein maximales Requalifizierungsintervall von 6 Monaten fest, für die Klassen C und D von 12 Monaten. Für andere Anlagen und Versorgungssysteme verlangt Anhang 15 eine begründete, risikobasierte Häufigkeit. Eine Requalifizierung ist außerdem nach wesentlichen Änderungen erforderlich, etwa nach dem Austausch von Endfiltern oder der Änderung von HVAC-Einstellungen.
Ja, wenn es GMP-relevante Daten speichert, etwa Kalibrierergebnisse, Wartungshistorie oder den Anlagenstatus. Für diese Aufzeichnungen gelten EU-GMP-Anhang 11 und FDA 21 CFR Part 11. Das System benötigt daher eine risikobasierte Validierung, kontrollierte Benutzerzugriffe, Audit Trails und regelmäßige Überprüfungen, damit die Daten zuordenbar und vollständig bleiben.
Referenzen

Marco Klinger is Head of Quality Services at Zamann Pharma Support, where he leads consulting teams through complex regulatory and quality-driven projects. He brings more than 15 years of hands-on compliance experience across regulated industries. His work includes close collaboration with companies such as Reckitt, Sanofi, Biotech, Biotest, and others. Marco has deep expertise in medical device development, aseptic manufacturing, and the design, implementation, and management of complete quality management systems within GMP-regulated environments.