
Eine Auswertung von FDA-Rückrufdaten zu 134 nicht sterilen Arzneimitteln ergab, dass 48 % der mikrobiologisch bedingten Rückrufe auf wasserbürtige Keime zurückgingen, allen voran Burkholderia cepacia und Pseudomonas-Arten. Diese Ergebnisse zeigen, dass Kontaminationen oft schon vor dem Chargenprotokoll entstehen, nämlich in den Systemen, die den Prozess versorgen. Folglich bewerten GMP-Inspektoren pharmazeutische Medien als produktkritische Systeme und nicht als bloße Versorgungsinfrastruktur. Bei einer Inspektion verfolgen sie in der Regel jedes System von der Erzeugung bis zur Entnahmestelle, gleichen aktuelle Zeichnungen mit der installierten Anlage ab und prüfen die Monitoring-Trends. Diese genaue Prüfung ist berechtigt, denn Hersteller entnehmen Wasser nach Bedarf und geben es nicht wie andere Materialien chargenweise frei. Aus diesem Grund hängt die Kontrolle der Medien ebenso von solider pharmazeutischer Technik ab wie von der Qualitätsüberwachung. Dieser Artikel beleuchtet die Inspektionserwartungen an Wasser, Reindampf, HVAC und Prozessgase sowie die Maßnahmen, die einen validierten Zustand sicherstellen.
Table of Contents
Pharmazeutische Medien als unsichtbarer Bestandteil jeder Charge
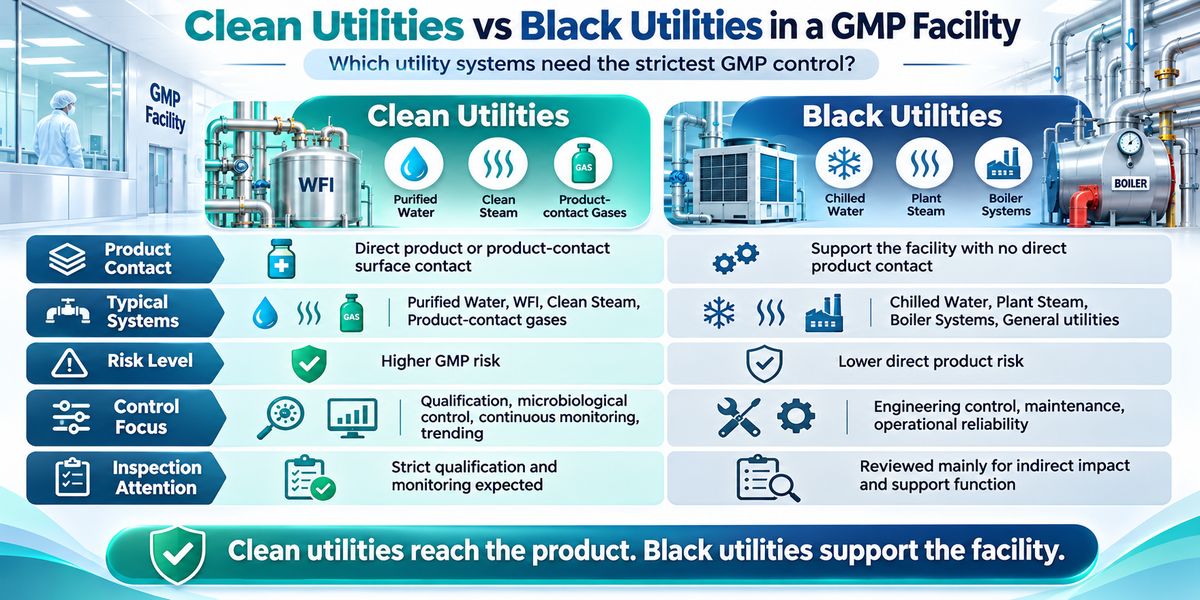
Im GMP-Kontext umfassen pharmazeutische Medien die Wasser-, Dampf-, Luft- und Gassysteme, die den Herstellungsbetrieb unterstützen. Ihr Risiko für das Produkt variiert jedoch erheblich. Aus diesem Grund unterscheidet die Branche zwischen Reinmedien wie gereinigtem Wasser, Wasser für Injektionszwecke und Reindampf sowie technischen Medien wie Kaltwasser, Betriebsdampf und Kesselanlagen. Reinmedien kommen mit dem Produkt oder seinen produktberührenden Oberflächen in Kontakt, während technische Medien die Anlage versorgen, ohne das Produkt direkt zu berühren. Die HVAC-Anlage nimmt eine Zwischenstellung ein, da sie das Produkt zwar nicht berührt, aber die Qualität der umgebenden Luft bestimmt. Anhang 1 des EU-GMP-Leitfadens folgt derselben Logik. Er stuft Medien, die mit dem Produkt, seinen Materialien oder produktberührenden Oberflächen in Kontakt kommen, als Medien mit höherem Risiko ein und verlangt, dass Hersteller den Umfang der Kontrollen über eine Risikobewertung festlegen, die in der Kontaminationskontrollstrategie dokumentiert ist. Wasser, das in eine Formulierung eingeht, ist im Grunde ein Ausgangsstoff, weshalb Inspektoren das erzeugende System mit derselben Sorgfalt prüfen.
Die folgende Infografik vergleicht Reinmedien und technische Medien hinsichtlich Produktkontakt, typischer Systeme und Risikostufe, sodass Leser auf einen Blick erkennen, welche Systeme die strengste Qualifizierung und Überwachung erfordern.
Wie Medienausfälle zu Inspektionsbefunden werden
Ausfälle von Medien treten selten als einzelnes, dramatisches Ereignis auf. Häufiger entwickeln sie sich schleichend, etwa durch eine sinkende Durchflussrate oder eine Druckdifferenz, die allmählich aus dem zulässigen Bereich driftet. Jede dieser Veränderungen erhöht das Risiko für das Produkt, bleibt jedoch unsichtbar, bis jemand die Daten auswertet. Inspektoren richten ihre Aufmerksamkeit daher ebenso auf die Aufzeichnungen wie auf die Anlage selbst. Das PIC/S-Aide-Mémoire zur Inspektion von Medien regt sie beispielsweise an, für jedes System Alarmaufzeichnungen, Abweichungsberichte und Unterlagen zur Änderungskontrolle einzusehen. Zudem verlangt Anhang 1 des EU-GMP-Leitfadens eine regelmäßige Trendanalyse für Medien mit hohem Risiko, sodass ein nicht ausgewerteter Trend selbst zum Befund werden kann. Infolgedessen spiegelt ein Befund oft eine Lücke in der Kontrolle oder Dokumentation wider und nicht nur einen technischen Fehler.
Die folgende Tabelle ordnet jedem kritischen Medium seine wichtigsten Qualitätsattribute zu und zeigt, welche Punkte Inspektoren in der Regel zuerst prüfen und welche Lücken typischerweise zu einem Befund führen.
| Medium | Kritische Qualitätsattribute | Was Inspektoren zuerst prüfen | Typischer Auslöser für Befunde |
|---|---|---|---|
|
Gereinigtes Wasser und Wasser für Injektionszwecke |
Keimzahl, Endotoxine (bei WFI), TOC, Leitfähigkeit |
Abgleich der Loop-Zeichnungen mit der installierten Anlage, Durchfluss- und Temperaturaufzeichnungen, ein Probenahmeplan, der alle Entnahmestellen abdeckt, kontinuierliche TOC- und Leitfähigkeitsüberwachung bei WFI |
Totleitungen oder mangelhafte Entleerbarkeit, Probenahme mit ausgelassenen Entnahmestellen, ohne Ursachenanalyse abgeschlossene Überschreitungen von Warn- oder Aktionsgrenzen |
|
Reindampf |
Kondensatqualität gemäß WFI-Monographie, nicht kondensierbare Gase, Trockenheitsgrad, Überhitzung |
Qualität des Speisewassers, Probenahmeplan für das Kondensat, regelmäßige physikalische Dampfprüfungen |
Ausschließlich Kondensatprüfungen ohne Kontrolle von Trockenheit, Überhitzung oder nicht kondensierbaren Gasen; Totleitungen oder Tröpfchenmitriss in der Verteilung |
|
HVAC |
Druckdifferenzen, Filterintegrität, Luftströmung, Partikelkonzentration, Temperatur, Luftfeuchte |
Kontinuierliche Überwachung kritischer Druckdifferenzen, Alarmaufzeichnungen, Status der Requalifizierung |
Verzögerte oder ohne Bewertung übersteuerte Alarme, überfällige Requalifizierung (6 Monate für Klasse A und B, 12 Monate für Klasse C und D), Wechsel endständiger Filter ohne Requalifizierung |
|
Druckluft und Stickstoff |
Partikel, Wasser, Öl, mikrobiologische Qualität |
Reinheitsspezifikation nach ISO 8573-1, Sterilfiltration mit sterilisierendem Filter an der Entnahmestelle bei aseptischen Prozessen, Aufzeichnungen zum Filterwechsel |
Nicht festgelegte Grenzwerte für Öl und Wasser, fehlende mikrobiologische Prüfung an der Entnahmestelle, unklare Leitungskennzeichnung mit Verwechslungsrisiko bei Gasen |
Wie Inspektoren kritische Medien von der Entnahmestelle aus prüfen
Kritische Medien in der pharmazeutischen Herstellung unterscheiden sich in ihrer Auslegung stark, doch sie haben ein wesentliches Merkmal gemeinsam. Ihre Qualität zählt vor allem dort, wo sie auf das Produkt treffen. Aus diesem Grund beurteilen Behörden jedes System danach, was es an der Entnahmestelle, am Sterilisator, im Reinraum oder am Gasanschluss liefert, und nicht nur nach seiner Leistung bei der Erzeugung. Anhang 1 des EU-GMP-Leitfadens spiegelt diese Sichtweise wider, denn er verlangt die Probenahme von Wasser an jeder Entnahmestelle sowie eine regelmäßige mikrobiologische Prüfung von Prozessgasen dort, wo sie in den Prozess eintreten. Folglich kann ein System, das am Erzeuger seine Spezifikation erfüllt, bei einer Inspektion dennoch durchfallen, wenn seine Qualität entlang des Verteilungswegs nachlässt.
Jedes der vier folgenden Systeme birgt an der Entnahmestelle eigene Risiken, und die nachstehenden Abschnitte zeigen nacheinander, wie Inspektoren sie bewerten.
- Kreisläufe für gereinigtes Wasser und Wasser für Injektionszwecke (PDF verfügbar)
- Reindampfqualität am Sterilisator (PDF verfügbar)
- HVAC-Kontrolle von Druck, Luft und Partikeln (PDF verfügbar)
- Druckluft, Stickstoff und Prozessgase an der Entnahmestelle (PDF verfügbar)
Kreisläufe für gereinigtes Wasser und Wasser für Injektionszwecke (PDF verfügbar)
Kreisläufe für gereinigtes Wasser und WFI müssen Stagnation und Biofilmbildung verhindern, um innerhalb der Spezifikation zu bleiben. Inspektoren konzentrieren sich auf die Auslegung des Kreislaufs, die Sanitisierung, die kontinuierliche Überwachung und die Probenahme an jeder Entnahmestelle.
Reindampfqualität am Sterilisator (PDF verfügbar)
Reindampf sterilisiert produktberührende Oberflächen direkt, daher entscheidet seine Qualität darüber, ob ein Sterilisationszyklus verlässlich ist. Dieser Abschnitt behandelt die Prüfung des Kondensats gemäß der WFI-Monographie sowie die regelmäßigen Kontrollen auf nicht kondensierbare Gase, Trockenheit und Überhitzung.
HVAC-Kontrolle von Druck, Luft und Partikeln (PDF verfügbar)
HVAC-Anlagen schützen das Produkt indirekt, indem sie Filtration, Luftführung und die Druckkaskade zwischen den Räumen steuern. Dieser Abschnitt beschreibt die Parameter, die Inspektoren prüfen, von Druckalarmen und Filterintegrität bis zur Requalifizierung.
Druckluft, Stickstoff und Prozessgase an der Entnahmestelle (PDF verfügbar)
Druckluft und Stickstoff kommen häufig mit dem Produkt oder dem Primärbehältnis in Kontakt, doch ihre Qualität zwischen Erzeugung und Verwendung wird leicht übersehen. Dieser Abschnitt erläutert die Reinheitsspezifikationen nach ISO 8573-1, die Filtration an der Entnahmestelle und die Erwartungen an die mikrobiologische Prüfung.
Hier das PIC/S-Aide-Mémoire PI 009-4 zur Inspektion von Medien herunterladen
Medienqualifizierung auf Basis der Systemauswirkungsbewertung
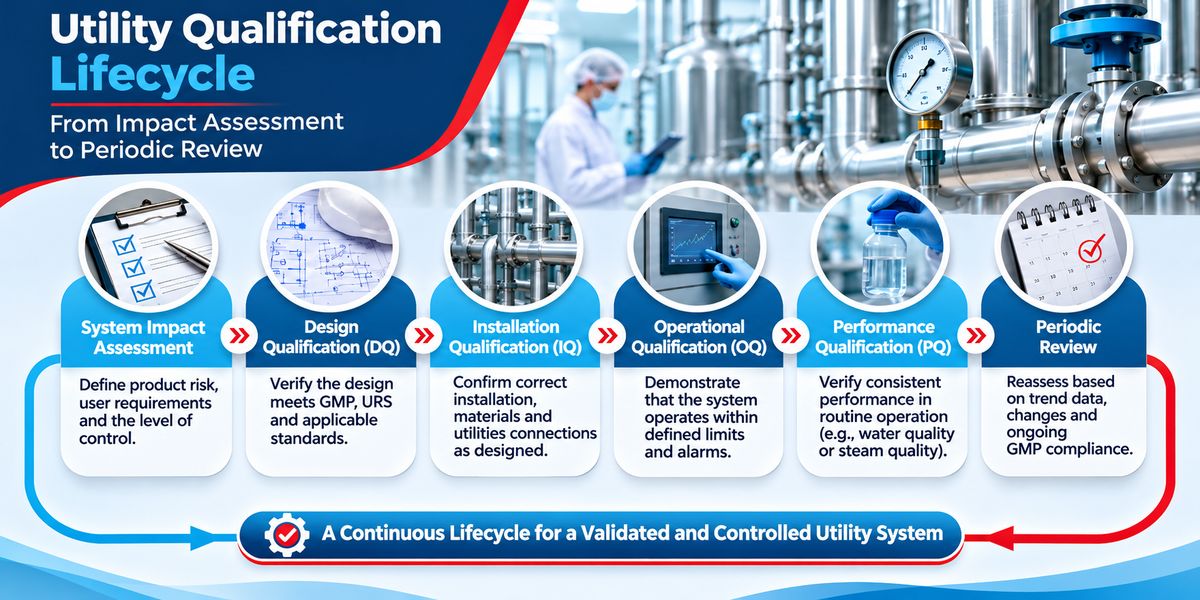
Die Medienqualifizierung beginnt mit einer Systemauswirkungsbewertung, die Systeme mit direktem Einfluss, die eine formale Qualifizierung erfordern, von jenen trennt, die nach guter Ingenieurpraxis behandelt werden. Das Lastenheft (URS) legt anschließend fest, was jedes System an der Entnahmestelle liefern muss, und DQ, IQ und OQ bestätigen, dass es nach diesem Standard ausgelegt, installiert und betrieben wird. Bei Wasser verläuft die PQ jedoch in drei Phasen über mindestens zwölf Monate, sodass die Daten saisonale Schwankungen erfassen. Danach bestätigen jährliche periodische Überprüfungen, dass das System in einem validierten Zustand bleibt.
Die folgende Infografik zeigt jede Phase des Lebenszyklus der Medienqualifizierung, von der Auswirkungsbewertung bis zur periodischen Überprüfung, und verdeutlicht, wie jede Phase die Nachweise aufbaut, die Inspektoren erwarten.
Wie Reinmedien Teil der Kontaminationskontrollstrategie bleiben
Die Qualifizierung belegt, dass ein Medium seine Leistung erbringen kann, während die Routinekontrolle zeigt, dass es dies weiterhin tut. Anhang 1 des EU-GMP-Leitfadens nennt Medien als zentrales Element der Kontaminationskontrollstrategie und erwartet von Herstellern, die kritischen Parameter von Systemen mit hohem Risiko im Trend zu verfolgen. Standorte sollten Warngrenzen auf Basis der Qualifizierungsdaten festlegen und sie neu bewerten, sobald weitere Daten vorliegen. Überschreitet ein Ergebnis eine Warngrenze, untersucht der Standort, ob es sich um ein Einzelereignis oder den Beginn eines negativen Trends handelt. Eine Überschreitung der Aktionsgrenze erfordert dagegen eine Ursachenanalyse und eine Bewertung der Auswirkungen auf das Produkt. Die Änderungskontrolle schließt den Kreis, denn Anhang 1 verlangt, dass Hersteller jede Änderung vor und nach der Umsetzung auf ihre Auswirkungen auf die CCS bewerten. Gemeinsam halten diese Kontrollen Reinmedien auch lange nach der Unterzeichnung des Qualifizierungsberichts in einem beherrschten Zustand.
Fazit
Aktuelle Daten aus der Überwachungspraxis zeigen, dass die Kontrolle pharmazeutischer Medien ein hochaktuelles Inspektionsthema bleibt. Im FDA-Geschäftsjahr 2024 bemängelten 24 der 111 inspektionsbasierten Warning Letters an Hersteller von Arzneimitteln und Biologika eine unzureichende Kontrolle von Wassersystemen oder der Wasserversorgung. Bemerkenswert ist, dass die Mängel hinter diesen Schreiben altbekannt sind: Totleitungen, fehlende Qualifizierungsnachweise und ein unzureichendes mikrobiologisches Monitoring. Aus diesem Grund sollten Hersteller pharmazeutische Medien als qualifizierte, im Trend verfolgte und regelmäßig überprüfte Systeme führen und nicht als feste Infrastruktur. Ein System, das vor Jahren qualifiziert wurde, bietet heute ohne aktuelle Daten kaum Sicherheit. Zamann Pharma Support unterstützt Hersteller dabei, diese Lebenszykluskontrolle über ihre kritischen Mediensysteme hinweg zu bewerten und zu stärken.

Qualification and Validation for GMP Systems
Our team supports the planning, execution, and maintenance of qualification and validation activities, including IQ, OQ, and PQ, to keep GMP-regulated systems compliant and under control.
FAQ
Medien müssen formal qualifiziert werden, wenn eine Systemauswirkungsbewertung sie als Systeme mit direktem Einfluss einstuft, das heißt, wenn sie mit dem Produkt, seinen Materialien oder produktberührenden Oberflächen in Kontakt kommen. Typische Beispiele sind gereinigtes Wasser, Wasser für Injektionszwecke, Reindampf und produktberührende Gase. Systeme mit indirektem Einfluss, etwa Kaltwasser, werden stattdessen nach guter Ingenieurpraxis in Betrieb genommen.
Die Leistungsqualifizierung eines Systems für gereinigtes Wasser oder WFI dauert mindestens 12 Monate. Die WHO-Leitlinie beschreibt drei Phasen: mindestens zwei Wochen intensiver Prüfung ohne Verwendung für die Produktion, mindestens zwei weitere Wochen unter Routine-SOPs und eine abschließende Phase, die Daten über ein volles Jahr einschließlich saisonaler Schwankungen vervollständigt.
Nach EU-GMP-Anhang 1 muss Reindampf, der zur direkten Sterilisation eingesetzt wird, ein Kondensat liefern, das der WFI-Monographie entspricht, wobei eine mikrobiologische Prüfung des Kondensats nicht vorgeschrieben ist. Zusätzlich müssen Hersteller nicht kondensierbare Gase, den Trockenheitsgrad und die Überhitzung regelmäßig anhand validierter Parameter prüfen und dabei einen Probenahmeplan nutzen, der repräsentative Ergebnisse sicherstellt.
Quellen

Marco Klinger is Head of Quality Services at Zamann Pharma Support, where he leads consulting teams through complex regulatory and quality-driven projects. He brings more than 15 years of hands-on compliance experience across regulated industries. His work includes close collaboration with companies such as Reckitt, Sanofi, Biotech, Biotest, and others. Marco has deep expertise in medical device development, aseptic manufacturing, and the design, implementation, and management of complete quality management systems within GMP-regulated environments.