
Bereits in den ersten Monaten nach Inkrafttreten der QMSR am 2. Februar 2026 führten FDA-Inspektoren mehr als 100 Inspektionen bei Medizinprodukteherstellern nach der neuen Regelung durch, und das Risikomanagement erwies sich schnell als größte Schwachstelle. Für Diagnostikhersteller steht damit mehr auf dem Spiel. Heute können Inspektoren interne Audits, Lieferantenaudits und Managementbewertungen einsehen, die früher tabu waren. Gleichzeitig erwarten die Prüfer in jeder 510(k)-Einreichung weiterhin eine belastbare analytische Validierung, aussagekräftige Daten zur klinischen Leistung und eine klare Kennzeichnung. Infolgedessen können Lücken, von der IVD-Registrierung bis zur Post-Market-Meldung, inzwischen in einer einzigen Inspektion ans Licht kommen. Dieser Leitfaden erläutert daher die aktuellen FDA-IVD-Leitlinien, damit Ihr Team genau weiß, was die FDA erwartet, von der Einreichung bis zum Inspektionstag.
Table of Contents
FDA-IVD-Leitlinien so lesen, wie FDA-Prüfer es tun
Die FDA-IVD-Regulierung funktioniert auf zwei Ebenen. Die erste Ebene ist das Gesetz selbst. Nach 21 CFR Part 809 müssen Sie konkrete Anforderungen an Kennzeichnung und Produkt erfüllen, und Part 820, inzwischen die QMSR, verankert Ihr Qualitätsmanagementsystem in der ISO 13485:2016. Die zweite Ebene sind die Leitlinien. Streng genommen müssen Sie diese nicht befolgen. Die Prüfer gleichen Ihre Unterlagen aber genau damit ab. Wenn Sie also einen anderen Weg wählen, brauchen Sie Daten, die diesen Weg begründen. Dann kommt das Risiko ins Spiel. Die FDA ordnet jeden Test der Klasse I, II oder III zu und stellt dabei eine ganz direkte Frage: Was passiert mit dem Patienten, wenn dieses Ergebnis falsch ist? Je schlimmer die Antwort, desto mehr Evidenz brauchen Sie.
Die folgende Infografik begleitet einen Test von seinem ersten Pre-Submission-Meeting bis zu seiner ersten QMSR-Inspektion, damit Sie genau sehen, wo die Nachweise, die Sie früh erstellen, später erneut geprüft werden.
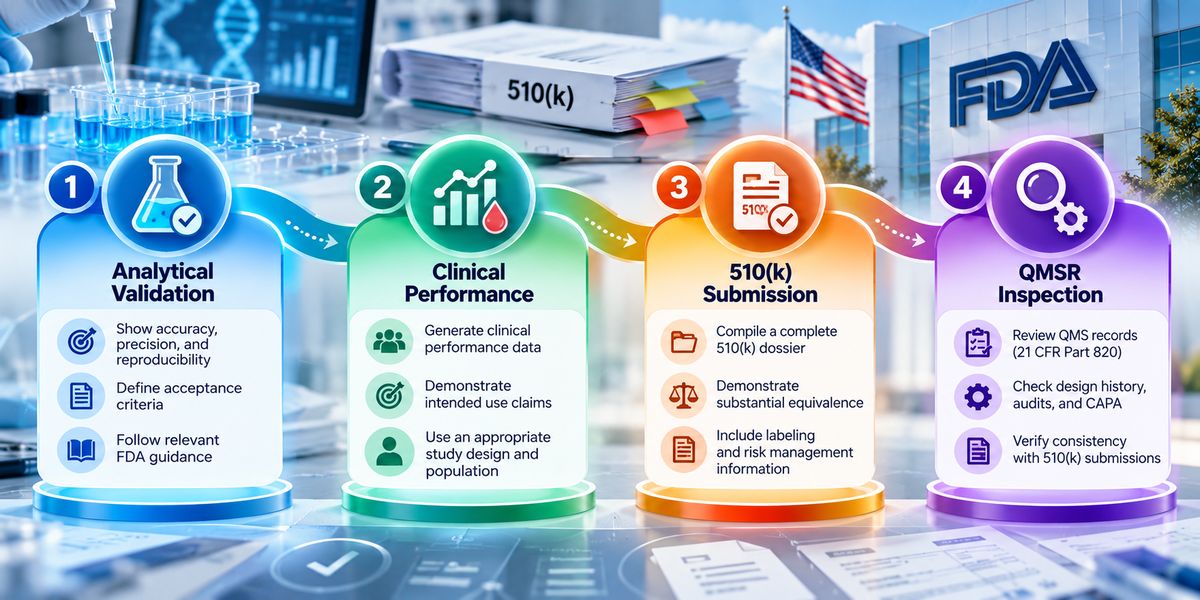
Vom Prüfschreibtisch in die Produktion: Wo sich IVD-Compliance wirklich beweisen muss
Ein 510(k)-Prüfer und ein FDA-Inspektor begegnen sich selten, und trotzdem prüfen beide dieselbe Geschichte. Der Prüfer beginnt vorne bei Ihrer IVD-510(k)-Einreichung und stellt nur eine Frage: Stützen Ihre analytische Validierung und Ihre Daten zur klinischen Leistung Ihre Angaben tatsächlich? Monate später kommt der Inspektor vom anderen Ende. Er zieht Ihre Design-History-Akte, Ihre Reklamationsunterlagen und Ihre CAPA-Aufzeichnungen heran und vergleicht sie mit dem, was Sie der Behörde mitgeteilt haben. Wenn Ihre Kennzeichnung also eine Sensitivität von 98 % verspricht, Ihr Verifizierungsbericht aber auf einer kleineren oder anderen Stichprobe beruht, fällt das auf. In der Praxis müssen Ihre Einreichung und Ihre QMS-Aufzeichnungen eine einzige Geschichte erzählen, und zwar mit denselben Worten. Ist das nicht der Fall, kann auch ein bereits freigegebener Test mit einem Form 483 enden.
4 Prüfpunkte, die jede IVD-Akte bestehen muss
Die meisten IVD-Akten scheitern nicht an einem einzigen großen Fehler. Stattdessen scheitern sie an einigen vorhersehbaren Stellen, an denen die Nachweise nicht mehr zusammenpassen. Ein Prüfer bemerkt ein Vergleichsprodukt, das nicht ganz passt, oder eine Präzisionsstudie, bei der ein wichtiger Probentyp fehlt. Später findet ein Inspektor eine Angabe in der Kennzeichnung, die kein Bericht stützt, oder eine CAPA, die nie in die Entwicklung zurückgeflossen ist. Für sich genommen wirkt jede dieser Lücken klein. Zusammen entscheiden sie jedoch darüber, ob Ihr Test reibungslos freigegeben wird oder in einer Fragerunde der FDA nach der anderen hängen bleibt.
Hier sind die vier Prüfpunkte, an denen die FDA am häufigsten nachhakt, und was Ihre Akte an jeder Stelle mitbringen muss, um zu bestehen:
- Den richtigen Zulassungsweg wählen (PDF verfügbar)
- Analytische Validierung und Nachweise zur klinischen Leistung (PDF verfügbar)
- Kennzeichnung, die zu den Leistungsdaten passt (PDF verfügbar)
- QMSR und ISO 13485:2016 auf dem Prüfstand der Inspektion (PDF verfügbar)
Die folgende Infografik stellt alle vier Prüfpunkte nebeneinander, damit Sie Ihre eigene IVD-Akte an jedem einzelnen messen können, bevor ein FDA-Prüfer oder -Inspektor es tut.
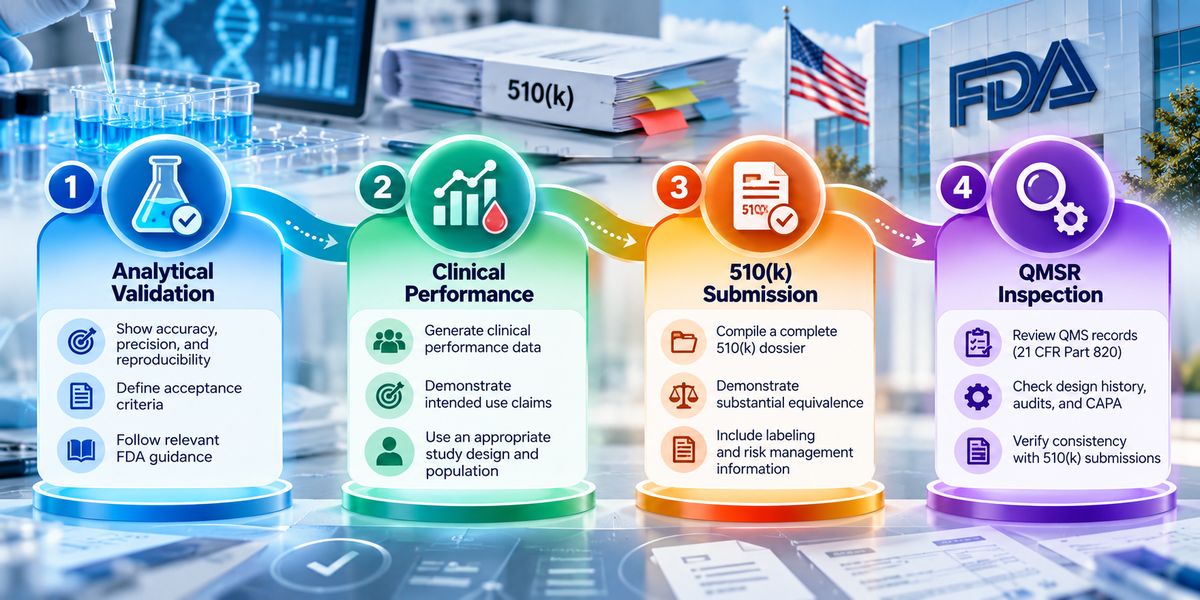
Den richtigen Zulassungsweg wählen (PDF verfügbar)
Ihr Zulassungsweg hängt von zwei Dingen ab: der Risikoklasse Ihres Tests und davon, ob es ein geeignetes Vergleichsprodukt gibt. Mit einem Vergleichsprodukt ist meist die 510(k) der richtige Weg. Ohne eines brauchen Sie einen De-Novo-Antrag oder, bei Hochrisikotests, eine PMA.
FDA-Leitlinie zur substanziellen Gleichwertigkeit (510(k)) herunterladen
Analytische Validierung und Nachweise zur klinischen Leistung (PDF verfügbar)
Analytische Studien zeigen, dass Ihr Test den Analyten genau und zuverlässig misst. Klinische Studien zeigen dagegen, dass er bei echten Patienten zum richtigen Ergebnis kommt. Die FDA erwartet beides, ausgewertet mit solider Statistik und in der korrekten Terminologie.
FDA-Leitlinie zur Statistik von Diagnostiktests herunterladen
Kennzeichnung, die zu den Leistungsdaten passt (PDF verfügbar)
Nach 21 CFR 809.10 muss Ihre Packungsbeilage die Zweckbestimmung, die Grenzen und die Leistungsmerkmale des Tests angeben. Hinter jeder Zahl in dieser Beilage muss ein Validierungsbericht stehen.
FDA-Leitfaden zur IVD-Kennzeichnung nach 21 CFR 809.10(b) herunterladen
QMSR und ISO 13485:2016 auf dem Prüfstand der Inspektion (PDF verfügbar)
Seit Februar 2026 inspiziert die FDA Medizinproduktehersteller nach der QMSR, die auf der ISO 13485:2016 aufbaut. Die Inspektoren arbeiten jetzt nach einem risikobasierten Modell und können interne Audits, Lieferantenaudits und Managementbewertungen einsehen.
FDA-Inspektionshandbuch zur QMSR (CP 7382.850) herunterladen
Laborentwickelte Tests nach der Rücknahme der Regelung im Jahr 2025
Eine Zeit lang fragte sich jedes klinische Labor in den USA, ob es bald als Medizinproduktehersteller gelten würde. Inzwischen gibt es darauf eine Antwort. Ein Bundesgericht hob die LDT-Regelung der FDA am 31. März 2025 auf, und am 19. September 2025 stellte die FDA den früheren Wortlaut von 21 CFR 809.3 wieder her. Dabei strich sie die Formulierung, die Labore in die Definition des Herstellers einbezogen hatte. Ein Test, den ein Labor selbst entwickelt, herstellt und im eigenen Haus durchführt, fällt damit wieder hauptsächlich unter CLIA und nicht unter die FDA. Die Grenze bleibt jedoch wichtig. Sobald Sie Ihren Assay als Kit an andere Labore verkaufen, stellen Sie ein In-vitro-Diagnostikum her, und das gesamte Regelwerk der FDA greift, von der 510(k) bis zur QMSR-Inspektion.
Häufige Inspektionslücken bei IVD-Herstellern
FDA-Inspektoren überraschen selten jemanden. Jahr für Jahr füllen dieselben wenigen Systeme die Form-483-Berichte für Medizinprodukte, und das Geschäftsjahr 2025 war keine Ausnahme. Tatsächlich machten CAPA, Design Controls und Reklamationsbearbeitung allein mehr als ein Drittel aller Beanstandungen bei Medizinprodukten aus. Bei IVD-Herstellern sehen diese Lücken meist sehr konkret aus: eine Verschiebung zwischen Chargen, die ohne Ursachenanalyse abgeschlossen wurde, eine Reagenzänderung, die ohne neue Verifizierung freigegeben wurde, oder eine Reklamation wegen eines falsch-negativen Ergebnisses, die nie zu einer MDR-Entscheidung geführt hat. Unter der QMSR bleiben die Fragen weitgehend dieselben. Jetzt müssen Ihre Nachweise jedoch der ISO 13485 folgen und in Aufzeichnungen stehen, die Inspektoren einsehen können, einschließlich interner Audits und Managementbewertungen.
Die folgende Tabelle ordnet die am häufigsten beanstandeten Bereiche aus den Form-483-Daten der FDA für Medizinprodukte im Geschäftsjahr 2025 der QMSR-Klausel zu, die sie heute abdeckt, und zeigt, welche Nachweise ein IVD-Standort bereithalten sollte.
| Form-483-Bereich (QSR-Zitat) | Beanstandungen bei Medizinprodukten im GJ 2025 | Einordnung unter der QMSR | Nachweise, die ein IVD-Standort vorlegen sollte |
|---|---|---|---|
|
CAPA (820.100) |
342 |
ISO 13485, Abschnitte 8.5.2 und 8.5.3 |
Ursachenanalyse für fehlgeschlagene QC-Chargen und Ergebnisse außerhalb der Spezifikation sowie dokumentierte Wirksamkeitsprüfungen |
|
Design Controls (820.30) |
315 |
ISO 13485, Abschnitt 7.3 |
Analytische Verifizierung (Präzision, Nachweisgrenze, Interferenzen), klinische Validierung und erneute Verifizierung nach Reagenz- oder Softwareänderungen |
|
Reklamationsbearbeitung (820.198) |
286 |
ISO 13485, Abschnitt 8.2.2, zusätzlich FDA-Anforderungen an den Inhalt der Aufzeichnungen nach 820.35 |
Reklamationsakten, die falsche oder fehlerhafte Ergebnisse bewerten und eine dokumentierte MDR-Entscheidung enthalten |
|
Einkaufskontrollen (820.50) |
190 |
ISO 13485, Abschnitt 7.4 |
Lieferantenqualifizierung und Wareneingangsprüfungen für kritische Materialien wie Antikörper, Antigene und Kalibratoren |
Fazit
Die FDA wird nicht langsamer. Im Geschäftsjahr 2025 stellte die Behörde 791 Form-483-Berichte für Medizinprodukte aus, nach 672 im Jahr zuvor, und das noch bevor die QMSR den Inspektoren den Zugang zu internen Audits und Managementbewertungen öffnete. Inzwischen planen Inspektoren jeden Besuch außerdem anhand von Daten, die ihnen bereits vorliegen, etwa Ihrer MDRs, und entscheiden davon ausgehend, was sie prüfen. Deshalb sind nicht die IVD-Hersteller erfolgreich, die die dicksten Ordner haben. Erfolgreich sind vielmehr diejenigen, deren 510(k)-Angaben, Kennzeichnung und QMS-Aufzeichnungen dieselbe Geschichte erzählen. Nutzen Sie die FDA-IVD-Leitlinien also als Checkliste der Prüfer, halten Sie Ihre Medizinprodukteregistrierung und Produktlistung aktuell, und testen Sie Ihre eigene Akte, bevor ein Inspektor es tut.

Medical Devices & IVDs EU Registration
We guide companies through medical device and IVD EU registration by supporting MDR and IVDR requirements, technical documentation, and structured processes for compliant market access.
FAQ
Ja, wenn die Änderung die Sicherheit oder Wirksamkeit erheblich beeinflussen könnte oder die Zweckbestimmung verändert, wie in 21 CFR 807.81(a)(3) festgelegt. Änderungen an der Reagenzformulierung, an Cut-off-Werten oder an Algorithmen erreichen diese Schwelle häufig, weil sie die analytische und klinische Leistung verschieben können. Bewerten Sie jede Änderung anhand der FDA-Leitlinie dazu, wann bei einer Produktänderung eine 510(k) einzureichen ist, und dokumentieren Sie die Entscheidung sowie die Daten der erneuten Verifizierung in Ihren Aufzeichnungen zu Designänderungen.
Ja. Seit dem Inkrafttreten der QMSR am 2. Februar 2026 gilt die frühere Ausnahme nach 21 CFR 820.180(c) nicht mehr. Inspektoren können daher interne Audits, Lieferantenaudits und Managementbewertungen prüfen. Ein Zertifikat nach ISO 13485:2016 befreit einen Standort nicht von einer FDA-Inspektion. Achten Sie darauf, dass diese Aufzeichnungen vollständig sind, Korrekturmaßnahmen belegen und mit Ihrem CAPA-System übereinstimmen.
Nein. Ein Bundesgericht hob die LDT-Regelung am 31. März 2025 auf, und am 19. September 2025 stellte die FDA den früheren Wortlaut von 21 CFR 809.3 wieder her. Tests, die ein einzelnes CLIA-zertifiziertes Labor selbst entwickelt, herstellt und im eigenen Haus anwendet, unterliegen weiterhin der Aufsicht nach CLIA. Sobald ein Labor seinen Assay jedoch als Kit an andere Labore verkauft, ist das Produkt ein IVD und benötigt die jeweils erforderliche Zulassungseinreichung bei der FDA.
Quellen

Alireza Zarei is the founder and CEO of Zamann Pharma Support GmbH in Germany. He pairs 20 years in GMP—beginning in a lab in 2005—with front-line global project delivery for companies such as Boehringer Ingelheim, Roche, BioNTech, Takeda, Fresenius Medical Care, Biotest, ratiopharm and others. He focuses on innovative validation and qualification procedures, master data management strategies, end-to-end LIMS implementation and care, with pragmatic advice on general Quality Management topics and management level OpEx consulting. Together with his team he also created Pharmuni.com as the leading GMP learning platform in the industry.