
Ein HEPA-Filter kann das Werk mit einem Abscheidegrad von 99,97 % für Partikel von 0,3 µm verlassen und trotzdem in Ihrem Reinraum versagen. Tatsächlich wertet die FDA bereits einen einzelnen Sondenmesswert von nur 0,01 % der anströmseitigen Prüfaerosolkonzentration als signifikantes Leck. Diese winzige Zahl entscheidet darüber, ob eine Zone der Reinheitsklasse A geschützt bleibt oder zum Inspektionsbefund wird. Zudem liegt das Risiko selten allein im Filtermedium. Vielmehr verstecken sich Lecks in gequetschten Dichtungen, verbogenen Rahmen und überhasteten Installationen, also genau dort, wo pharmazeutisches Engineering auf GMP-Compliance trifft. Deshalb schauen Inspektoren bei jedem Bericht zum HEPA-Filter-Integritätstest weit über den Bestanden-Stempel hinaus. Im Folgenden erklären wir daher, wie der Test funktioniert, was als bestanden gilt und wie Sie Ihre Ergebnisse überzeugend verteidigen.
Table of Contents
Wo die Herstellerklassifizierung endet und der HEPA-Filter-Integritätstest beginnt?
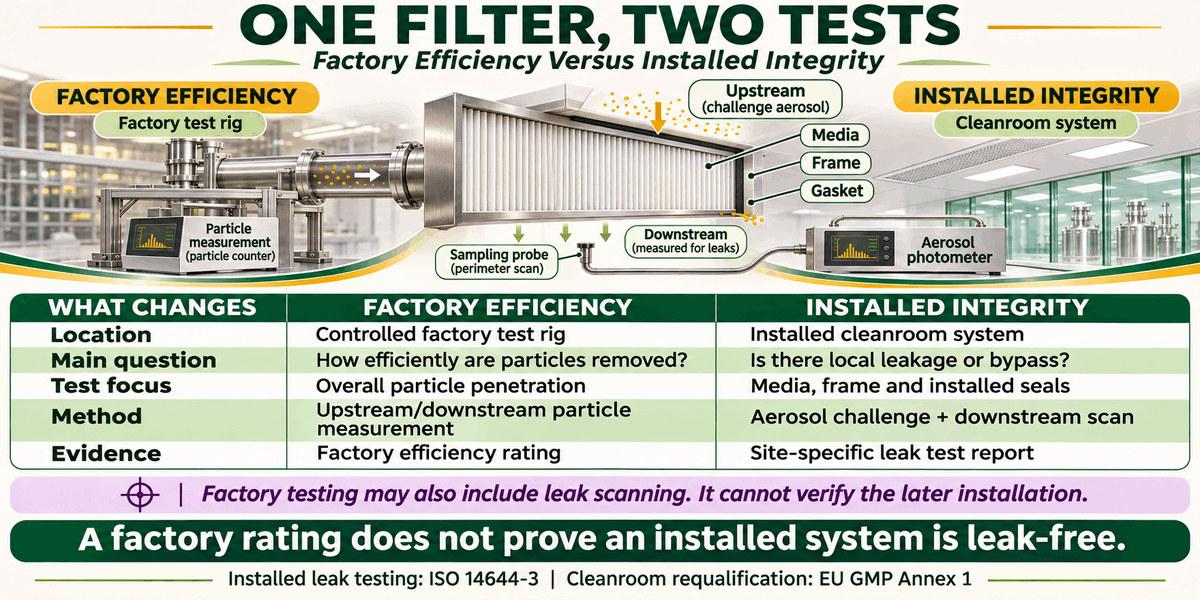
Der Wert von 99,97 % auf dem Etikett eines HEPA-Filters stammt aus dem Werk, wo Techniker das Filtermedium unter streng kontrollierten Bedingungen prüfen. Bei dieser Effizienzprüfung spiegelt das Ergebnis einen Mittelwert über die gesamte Filterfläche wider, deshalb war sie nie dafür gedacht, ein einzelnes punktuelles Leck zu finden. Sobald der Filter jedoch das Werk verlässt, beginnen die eigentlichen Risiken. Der Transport kann das Medium beschädigen, und eine überhastete Installation kann eine Dichtung quetschen oder einen Spalt am Rahmen hinterlassen.
Genau diese Lücke schließt der HEPA-Filter-Integritätstest. Gemäß ISO 14644-3 gibt der Prüfer anströmseitig ein Aerosol auf und scannt anschließend Filterfläche, Rahmen und Dichtung abströmseitig im eingebauten Zustand. Kurz gesagt zeigt die Herstellerklassifizierung, was der Filter leisten kann, während der Test im eingebauten Zustand belegt, was er über Ihrem Prozess tatsächlich leistet.
Die folgende Infografik stellt die Effizienzprüfung im Werk dem Lecktest im eingebauten Zustand gegenüber. Sie zeigt, was jede Prüfung abdeckt und warum nur die zweite Ihre Zone der Reinheitsklasse A schützt.
Wie Inspektoren einen HEPA-Lecktestbericht lesen
Ein Inspektor bleibt bei einem Bericht zum HEPA-Filter-Lecktest selten beim Wort „bestanden“ stehen. Stattdessen arbeitet er sich rückwärts durch die Nachweise. Zuerst prüft er, ob ein freigegebenes Protokoll Scanmethode, Aerosol und Akzeptanzgrenze vor Testbeginn festgelegt hat. Danach vergleicht er die dokumentierte anströmseitige Prüfaerosolkonzentration mit dem Wert, den das Photometer brauchte, um ein Leck von 0,01 % zu erkennen.
Anschließend fordert er das Kalibrierzertifikat jedes eingesetzten Messgeräts an. Nach EU-GMP-Leitfaden Anhang 1 fließt dieser Nachweis außerdem in die Reinraum-Requalifizierung ein, sodass eine Lücke hier schnell zu einem größeren Befund werden kann. Und wenn ein Dienstleister den Test durchgeführt hat, bleiben die Fragen dieselben. Die FDA stellt klar, dass der Hersteller und nicht das Serviceunternehmen die Spezifikationen, Prüfmethoden und Akzeptanzkriterien verantwortet. Mit anderen Worten: Wer den Test auslagert, lagert nie die Verantwortung aus.
4 Entscheidungen, mit denen ein Leckscan steht oder fällt
Vom Reinraumboden aus wirkt ein Leckscan einfach: ein Techniker, eine Sonde, eine Filterfläche. Das Ergebnis hängt jedoch von Entscheidungen ab, die das Team lange vor der ersten Sondenbewegung trifft. Einige dieser Entscheidungen schützen die Daten, während andere sie unbemerkt schwächen. So kann etwa das falsche Aerosol oder ein überhasteter Scan ein Leck verdecken, das ein sorgfältiger Test finden würde. Deshalb behandeln erfahrene Validierungsteams jeden Scan als Kette aus vier miteinander verknüpften Entscheidungen und nicht als einzelne Messung.
Die folgenden Abschnitte behandeln diese Entscheidungen in der Reihenfolge, in der sie anfallen: vom Aerosol, das Sie anströmseitig aufgeben, über das Messgerät und die Bestehensgrenze bis zu den Schritten, wenn ein Filter durchfällt.
- Die Wahl des Prüfaerosols, vom klassischen DOP zu PAO und DEHS (PDF verfügbar)
- Photometer-Scan oder Partikelzählermethode (PDF verfügbar)
- Die 0,01-%-Grenze lesen, ohne abzurunden (PDF verfügbar)
- Reparaturen, Wiederholungsprüfungen und der Requalifizierungsnachweis (PDF verfügbar)
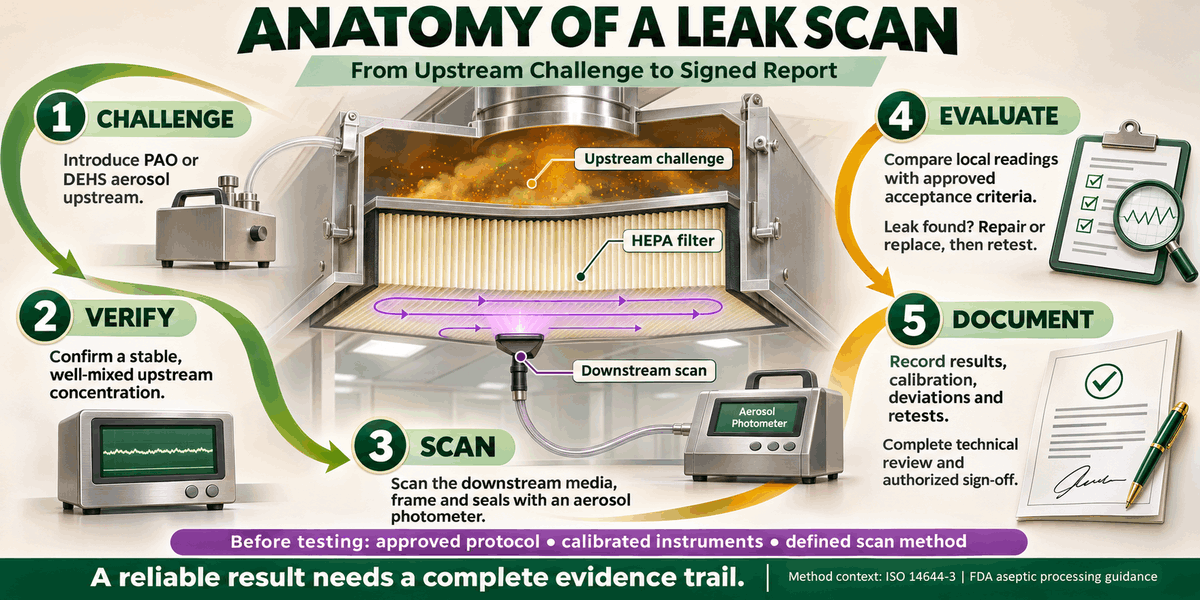
Die folgende Infografik verfolgt einen einzelnen Leckscan Schritt für Schritt, von der anströmseitigen Aerosolaufgabe bis zum unterschriebenen Bericht, damit Sie sehen, wo die Nachweiskette am häufigsten reißt.
Die Wahl des Prüfaerosols, vom klassischen DOP zu PAO und DEHS (PDF verfügbar)
Erklären Sie, warum Techniker noch immer vom „DOP-Test“ sprechen, obwohl inzwischen PAO und DEHS die Arbeit übernehmen. Zeigen Sie, dass die Wahl des Aerosols weniger zählt als eine stabile, verifizierte anströmseitige Prüfaerosolkonzentration.
Laden Sie „Facts and Fiction in Cleanroom Metrology“ (2010) hier herunter
Photometer-Scan oder Partikelzählermethode (PDF verfügbar)
Vergleichen Sie das in den USA bevorzugte Aerosolphotometer mit dem in Europa verbreiteteren diskreten Partikelzähler. Behandeln Sie Sondengröße, Scangeschwindigkeit und das zweistufige Vorgehen des Partikelzählers, bei dem zuerst gescannt und dann bestätigt wird.
Laden Sie „Filter Leak Testing with an LSAPC“ (2022) hier herunter
Die 0,01-%-Grenze lesen, ohne abzurunden (PDF verfügbar)
Definieren Sie die Akzeptanzgrenze von 0,01 % und zeigen Sie, warum ein einziger lokaler Messwert auf diesem Niveau den Filter durchfallen lässt. Erwähnen Sie, wann die Filterklasse einen anderen Grenzwert rechtfertigt, etwa 0,1 % bei H13-Filtern.
Laden Sie den FDA-Leitfaden zur aseptischen Herstellung (2004) hier herunter
Reparaturen, Wiederholungsprüfungen und der Requalifizierungsnachweis (PDF verfügbar)
Beschreiben Sie, was auf einen fehlgeschlagenen Scan folgt, von der begrenzten Reparatur bis zur bestätigenden Wiederholungsprüfung. Verknüpfen Sie dies mit Anhang 1, der nach Korrekturmaßnahmen oder einem Wechsel der Endfilter eine Requalifizierung verlangt.
Laden Sie den EU-GMP-Leitfaden Anhang 1 (2022) hier herunter
Prüfintervalle passend zu jeder Reinheitsklasse
Ein Filter, der im Frühjahr bestanden hat, kann im Herbst versagen. Deshalb sollte die Prüfhäufigkeit von HEPA-Filtern dem Risiko folgen, nicht der Gewohnheit.
Nach EU-GMP-Leitfaden Anhang 1 müssen Bereiche der Reinheitsklassen A und B mindestens alle sechs Monate requalifiziert werden, einschließlich eines Filterintegritätstests. Für die Klassen C und D sind dagegen bis zu zwölf Monate zulässig. Die FDA geht in dieselbe Richtung und nennt den aseptischen Herstellungsraum als Beispiel für zweimal jährliche Lecktests. Allerdings legt der Kalender nur die Untergrenze fest. Anhang 1 versteht seine Frequenzangaben als Mindestanforderungen, sodass eine Risikobewertung ein Intervall verkürzen, aber nie verlängern kann. Darüber hinaus setzen bestimmte Ereignisse die Uhr komplett zurück, vom Wechsel eines Endfilters bis zu einer Renovierung, die in die Raumdecke eingreift.
Die folgende Tabelle zeigt das maximale Lecktestintervall für jede Reinheitsklasse und die Ereignisse, die einen zusätzlichen Test auslösen. So können Sie einen Prüfplan aufstellen, der jeder Inspektion standhält.
| Bereich oder Situation | Maximales Intervall oder Zeitpunkt | Kernpunkt |
|---|---|---|
|
Bereiche der Klassen A und B |
Höchstens alle 6 Monate |
Schützt offenes Produkt und die unterstützende Hintergrundumgebung |
|
Bereiche der Klassen C und D |
Höchstens alle 12 Monate |
Umfasst weniger kritische Schritte wie Lösungsherstellung und Gerätereinigung |
|
Endfilterwechsel oder HVAC-Änderung |
Vor der Wiederinbetriebnahme des Bereichs |
Jede Änderung, die die Anlage betrifft, erfordert eine Requalifizierung |
|
Renovierung, schlechte Luftqualität, Media-Fill- oder Sterilitätsfehler |
Während der Untersuchung |
Zusätzliche Lecktests bestätigen, dass die Filter nicht die Ursache sind |
Fünf Fehler, die aus einem bestandenen Test einen Befund machen
Ein fehlgeschlagener Scan ist wenigstens ehrlich. Der eigentliche Ärger beginnt, wenn ein Test auf dem Papier besteht, aber ein paar gezielten Fragen nicht standhält. In diesem Fall wird das grüne Häkchen zum Risiko, denn ein Inspektor bewertet, wie das Team zum Ergebnis gekommen ist, und nicht nur das Ergebnis selbst. Zum Glück wiederholen sich die Schwachstellen, sodass ein aufmerksamer Prüfer sie vor dem Auditor entdecken kann.
- Nicht verifizierte anströmseitige Aerosolaufgabe. Das Team beginnt zu scannen, ohne die Aerosolkonzentration zu bestätigen, sodass selbst ein echtes Leck womöglich nie angezeigt wird.
- Zu schnelles Scannen. Eine Sonde, die zu schnell über die Filterfläche fährt, kann ein punktuelles Leck überstreichen, bevor das Messgerät reagiert.
- Ausgelassene Rahmen und Dichtungen. Der Bericht erfasst das Filtermedium, aber nicht die Dichtung, obwohl sich Installationsschäden oft genau dort zeigen.
- Abgelaufene Kalibrierung. Das Aerosolphotometer oder der Partikelzähler wird über das Kalibrierdatum hinaus verwendet, und jeder damit erzeugte Messwert verliert seine Aussagekraft.
- Ungeprüfte Dienstleisterberichte. Die QS legt das Zertifikat ab, ohne Methode, Grenzwerte und Rohdaten zu prüfen, obwohl der Hersteller weiterhin für das Ergebnis verantwortlich ist.
Fazit
Der Inspektionsdruck auf Sterilbetriebe lässt nicht nach. Die eigenen Daten der FDA zeigen, dass Inspektoren zwischen Januar 2023 und Mitte 2026 bei 161 Arzneimittelinspektionen fehlende oder unzureichende Verfahren zur Vermeidung mikrobieller Kontamination steriler Produkte beanstandet haben. Damit ist dies die am häufigsten zitierte Kategorie unter den Befunden zur Umgebungskontrolle. Gleichzeitig erwartet der EU-GMP-Leitfaden Anhang 1 inzwischen, dass jede Kontrollmaßnahme, einschließlich der Filterintegrität, Teil einer dokumentierten Kontaminationskontrollstrategie ist. Folglich kann ein HEPA-Filter-Integritätstest nicht länger als routinemäßiges Zertifikat dienen, das abgeheftet und vergessen wird. Stattdessen sollte er als lebendiger Nachweis dafür dienen, dass Ihr Reinraum weiterhin wie qualifiziert funktioniert, und zwar jedes Mal, wenn ein Inspektor danach fragt.

Qualification and Validation for GMP Systems
Our team supports the planning, execution, and maintenance of qualification and validation activities, including IQ, OQ, and PQ, to keep GMP-regulated systems compliant and under control.
FAQ
Nein. Die Effizienzprüfung im Werk prüft das Filtermedium und mittelt das Ergebnis über die gesamte Fläche, daher kann sie keine lokalen Lecks finden. Ein In-situ-Lecktest nach ISO 14644-3 scannt das eingebaute Medium, den Rahmen und die Dichtung. Der EU-GMP-Leitfaden Anhang 1 führt die Lecktests installierter Filter als Teil der Reinraumqualifizierung auf.
Mindestens alle sechs Monate. Der EU-GMP-Leitfaden Anhang 1 legt sechs Monate als maximales Requalifizierungsintervall für Bereiche der Klassen A und B fest, für die Klassen C und D zwölf Monate. Dies sind Mindestanforderungen. Ein Endfilterwechsel, eine HVAC-Änderung oder eine Korrekturmaßnahme löst vor der Wiederinbetriebnahme des Bereichs einen zusätzlichen Test aus.
Der Filter fällt durch. Die FDA wertet einen einzelnen Sondenmesswert von 0,01 % der anströmseitigen Prüfaerosolkonzentration als signifikantes Leck, das einen Filteraustausch oder eine begrenzte Reparatur erfordert. Der reparierte Bereich braucht anschließend einen bestätigenden Wiederholungstest. Anhang 1 verlangt nach der Korrekturmaßnahme eine Requalifizierung, dokumentiert über eine Abweichung und eine Bewertung der Auswirkungen auf das Produkt.
Quellen
- EU-GMP-Leitfaden Anhang 1: Herstellung steriler Arzneimittel
- FDA-Leitfaden zu sterilen Arzneimitteln aus aseptischer Herstellung
- ISO 14644-3 Prüfverfahren für Reinräume
- FDA-CGMP-Anforderungen an Räumlichkeiten und Ausrüstung
- Filter Leak Testing with an LSAPC
- Facts and Fiction in Cleanroom Metrology
- HEPA-Filter-Beobachtungen in FDA-483-Berichten

Marco Klinger is Head of Quality Services at Zamann Pharma Support, where he leads consulting teams through complex regulatory and quality-driven projects. He brings more than 15 years of hands-on compliance experience across regulated industries. His work includes close collaboration with companies such as Reckitt, Sanofi, Biotech, Biotest, and others. Marco has deep expertise in medical device development, aseptic manufacturing, and the design, implementation, and management of complete quality management systems within GMP-regulated environments.