
FDA-Inspektionsdaten zeichnen ein deutliches Bild. Seit 2022 machten Sterilitätsbefunde nur 8 % der Beobachtungen in GMP-Form-483-Berichten zu Humanarzneimitteln aus, tauchten jedoch in 37 % der 483er auf, die zu einem Warning Letter eskalierten. Mit anderen Worten: Eine kleine Lücke in der Sterilitätssicherung kann schnell zu formellen behördlichen Maßnahmen führen. Reindampf steht im Zentrum dieses Risikos, denn er sterilisiert täglich Autoklavenbeladungen, produktberührende Oberflächen und SIP-Kreisläufe. Dennoch behandeln viele Standorte ihn weiterhin als Hintergrundmedium statt als zentralen Bestandteil des pharmazeutischen Ingenieurwesens. Inspektoren beurteilen ein Dampfsystem allerdings nicht anhand seiner Konstruktionszeichnungen. Stattdessen bewerten sie pharmazeutischen Reindampf danach, was sein Kondensat und seine Prüfdaten am Verwendungsort belegen können. Dieser Artikel zeigt, welche Prüfungen diesen Nachweis liefern und wo die Beweiskette am häufigsten reißt.
Table of Contents
Pharmazeutischer Reindampf und Reinstdampf in der GMP-Terminologie
Kaum ein anderes Versorgungsmedium sorgt in der Sterilherstellung für so viel begriffliche Verwirrung wie diese beiden. GMP-Leitfäden verwenden den Begriff „Reindampf“ häufig, ohne ihn zu erklären, die USP hingegen definierte das Konzept bereits 2006 eindeutig unter dem Namen „Pure Steam“. In der Praxis geht es bei der Debatte Reindampf vs. Reinstdampf daher um Begriffe, nicht um Qualität. Sowohl der EU-GMP-Leitfaden Annex 1 als auch die ISPE behandeln beide Begriffe inzwischen als gleichwertig. Folglich beurteilen Inspektoren pharmazeutischen Reindampf zuerst anhand seines Kondensats, das die WFI-Monographie erfüllen muss, einschließlich der Endotoxine, jedoch ohne mikrobiologische Grenzwerte. Die Verwirrung hat dennoch ihren Preis. So berichtete die ISPE von einem Auftragnehmer, der für eine pharmazeutische Anlage einen „Reindampf“-Generator bestellte und anschließend feststellen musste, dass dieser ungeeignet war und ersetzt werden musste.
Wo Inspektoren in einem Dampfsystem zuerst hinschauen
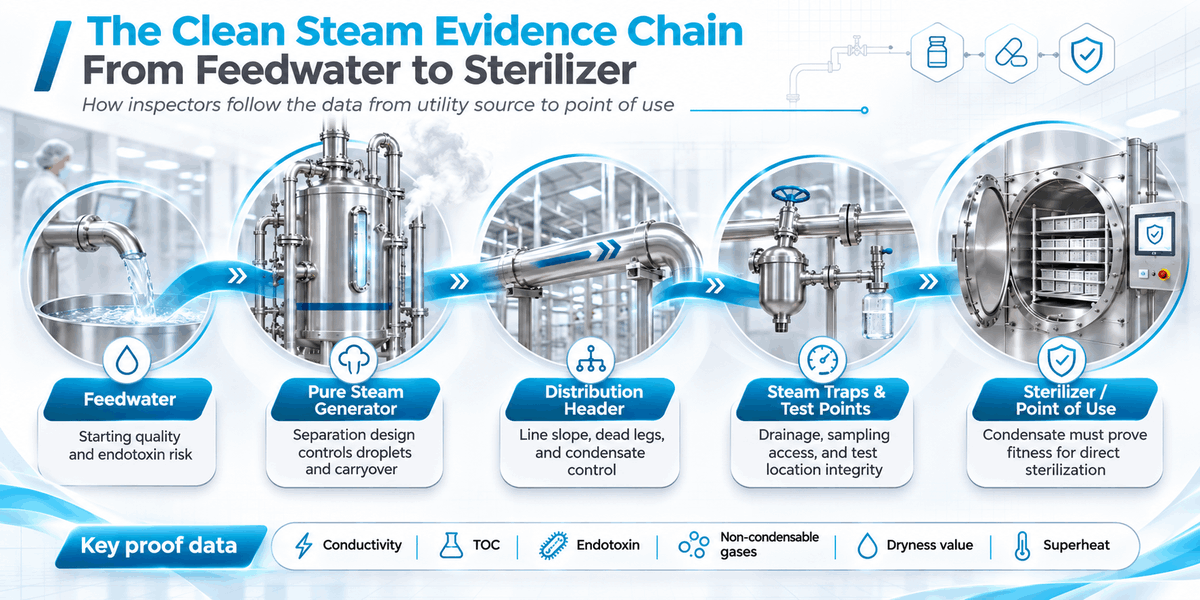
Ein Inspektor beginnt selten an den Autoklaven. Stattdessen folgen erfahrene Inspektoren dem Dampf auf demselben Weg, den er durch die Anlage nimmt. Die Prüfung beginnt meist beim Speisewasser, denn Reinstdampf kann nur so sauber sein wie das Wasser, das den Erzeuger speist. Danach richtet sich die Aufmerksamkeit auf den Erzeuger, dessen Abscheidekonstruktion darüber entscheidet, ob Tröpfchen und Endotoxine den Verteilerkopf erreichen. Von dort aus geht der Inspektor die Leitung ab und prüft Gefälle, Kondensatableiter und Totleitungen, in denen sich Kondensat sammeln kann. Schließlich endet die Spur am Verwendungsort, denn Ziffer 6.17 des EU-GMP-Leitfadens Annex 1, gültig seit August 2023, verknüpft Dampf zur direkten Sterilisation mit einem Kondensat, das die WFI-Monographie erfüllt. Mit anderen Worten: Jedes Glied der Kette muss Daten liefern, nicht nur eine Konstruktionsabsicht, und ein einziges schwaches Glied kann die gesamte Kette zerreißen.
Die folgende Infografik zeigt diese Nachweiskette vom Speisewasser bis zum Sterilisator und macht deutlich, welche Daten jede Stufe liefern muss, bevor Inspektoren den Dampf als einsatztauglich akzeptieren.
Vier Nachweise, die jede Reindampfprobe liefern muss
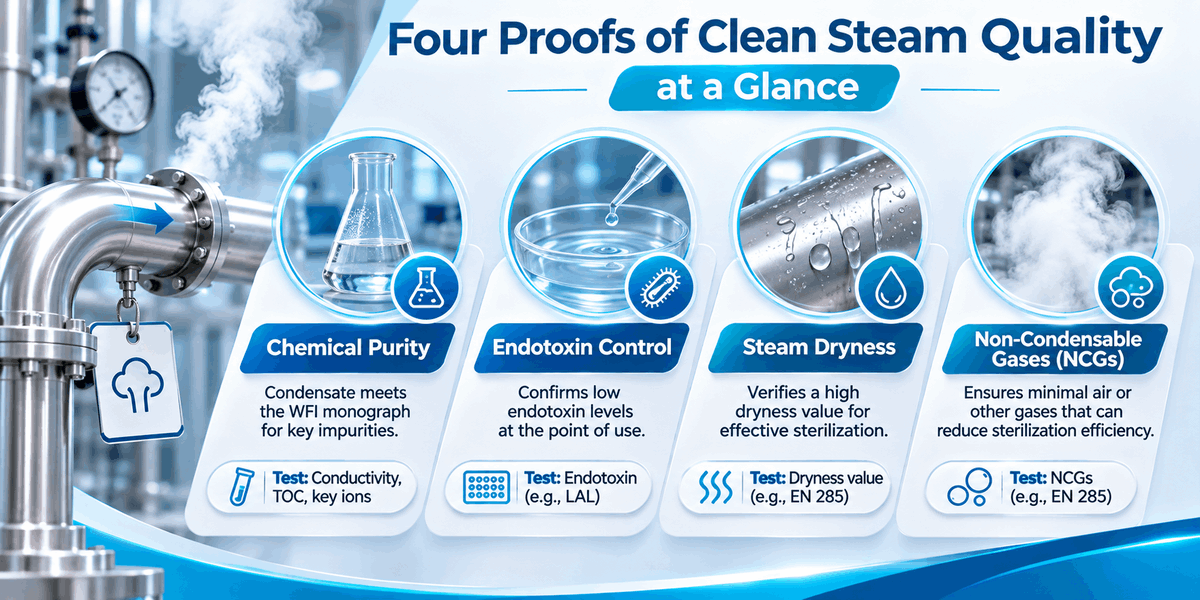
Eine Reindampfprobe kann einen Test bestehen und dennoch in dem Prozess versagen, den sie unterstützt. Tatsächlich berichtet veröffentlichte Forschung zu Dampfsterilisatoren, dass 2 bis 3 % der Dampfdurchdringungstests in der Routineproduktion fehlschlagen. Aus diesem Grund kann ein einzelnes gutes Leitfähigkeitsergebnis die Dampfqualität nicht allein belegen. Stattdessen erwarten Inspektoren Nachweise an zwei Fronten. Auf der Reinheitsseite muss das Kondensat chemische Sauberkeit und kontrollierte Endotoxinwerte aufweisen. Auf der Leistungsseite muss die Dampfqualitätsprüfung zeigen, dass der Dampf wenig Luft, ausreichend Wärme ohne Feuchtigkeitsanteil und keine übermäßige Überhitzung mitführt. Erst wenn alle vier Nachweise übereinstimmen, gewinnt das Dampfsystem echtes Vertrauen bei der Inspektion.
Die folgenden Abschnitte behandeln jeden Nachweis einzeln, von der Chemie im Kondensat bis zur Physik am Sterilisatoreingang.
- Chemische Reinheit gemäß WFI-Monographie (PDF verfügbar)
- Speisewasserqualität und Endotoxin-Verschleppung (PDF verfügbar)
- Nicht kondensierbare Gase und Probenahmeverzerrung (PDF verfügbar)
- Trockenheitswert und Überhitzung am Sterilisatoreingang (PDF verfügbar)
Die folgende Infografik stellt die vier Nachweise nebeneinander, sodass Leser auf einen Blick erkennen, welche Prüfungen die Reinheit und welche die Sterilisationsleistung bestätigen.
Chemische Reinheit gemäß WFI-Monographie (PDF verfügbar)
Gemäß EU-GMP-Leitfaden Annex 1 muss Reinstdampfkondensat, das zur direkten Sterilisation eingesetzt wird, die aktuelle WFI-Monographie erfüllen. Leitfähigkeits- und TOC-Ergebnisse liefern daher den ersten chemischen Nachweis, dass der Dampf selbst sauber ist.
Hier Fragen und Antworten zum Annex 1 herunterladen
Speisewasserqualität und Endotoxin-Verschleppung (PDF verfügbar)
Ein gut ausgelegter Reinstdampferzeuger reduziert Endotoxine typischerweise um 3 bis 4 Log-Stufen, kann aber eine schlechte Speisewasserversorgung nicht ausgleichen. Die Speisewasserqualität bestimmt das Ausgangsrisiko, während die Abscheidekonstruktion entscheidet, wie viel davon den Verwendungsort erreicht.
Hier „Auslegung von Reinstdampferzeugungs- und -verteilungssystemen“ herunterladen
Nicht kondensierbare Gase und Probenahmeverzerrung (PDF verfügbar)
Luft und andere nicht kondensierbare Gase behindern die Wärmeübertragung und schwächen die Sterilisation an der Oberfläche der Beladung. Dennoch kann sich das Ergebnis der EN-285-Prüfung je nach Probenahmezeitpunkt, Kondensatmenge und Beladungsgröße verschieben.
Trockenheitswert und Überhitzung am Sterilisatoreingang (PDF verfügbar)
Nasser Dampf hinterlässt feuchte Beladungen, während überhitztem Dampf die Kondensationsenergie fehlt, auf der die Sterilisation beruht. Beide Prüfungen gehören an den Sterilisatoreingang, wo Rohrleitungen und Druckreduzierung die endgültige Dampfqualität bestimmen.
Ein Probenahmeplan, der jedem Audit standhält
Ein Probenahmeplan gewinnt Vertrauen, wenn er abbildet, wie der Dampf tatsächlich genutzt wird. Aus diesem Grund beginnt man mit dem Risiko: Jeder kritische Verwendungsort, etwa ein Autoklav oder ein SIP-Anschluss, benötigt einen eigenen Probenkühler, während Verbraucher ohne Produktkontakt wie Befeuchter sich oft eine Probe am Ende des Verteilerkopfs teilen können. Darüber hinaus empfiehlt die ISPE, EN-285-Prüfanschlüsse innerhalb von 2 bis 3 Metern vor jedem Autoklaven zu platzieren, doch viele Standorte bauen sie noch immer nachträglich ein und erreichen sie später nur mit Mühe. Der Zeitpunkt ist dabei genauso wichtig wie der Ort. Die Dampfqualität kann sich im Laufe des Arbeitstages mit steigendem Bedarf verändern, daher sollte die Validierung von Reindampfsystemen Spitzen- und Ruhezeiten abdecken statt nur eines bequemen Zeitfensters. Schließlich entscheidet der Umgang mit dem Kondensat darüber, ob ein Ergebnis den Dampf oder das Probenahmeset widerspiegelt, denn Endotoxinproben benötigen depyrogenisierte Behälter, und ein undichter Probenkühler kann die Leitfähigkeit allein schon über den Grenzwert treiben. Kurz gesagt: Auditoren lesen den Probenahmeplan wie eine Landkarte dafür, wie gut ein Standort seinen eigenen Dampf versteht.
Fehlersignale und ihre eigentlichen Ursachen
Ein Dampfergebnis außerhalb der Grenzwerte ist selten ein Zufall. Stattdessen weist es meist auf eine konkrete Schwachstelle irgendwo zwischen dem Erzeuger und dem letzten Kondensatableiter hin. Die ISPE stellt zum Beispiel fest, dass der Trockenheitstest am häufigsten scheitert, wenn das Verteilsystem Konstruktionsmängel aufweist. Schon ein während der Montage kaum sichtbar verbogenes Rohr kann genug Kondensat sammeln, um ein Versagen auszulösen. Aus diesem Grund verdeckt ein schneller Wiederholungstest das Problem oft, statt es zu lösen. Eine fundierte Untersuchung liest dagegen jeden fehlerhaften Parameter als Hinweis und verfolgt ihn bis zu seiner wahrscheinlichsten Quelle zurück. Infolgedessen behebt der Standort die Ursache einmalig und vermeidet wiederkehrende Abweichungen, die bei Inspektoren schnell Aufmerksamkeit erregen.
Die folgende Tabelle ordnet jedem häufigen Fehlersignal seine wahrscheinlichste Ursache zu, sodass Leser erkennen, wo eine Untersuchung ansetzen sollte.
| Fehlersignal | Wahrscheinliche Ursache | Risiko bei der Inspektion |
|---|---|---|
|
Erhöhte Leitfähigkeit oder erhöhter TOC im Kondensat |
Ein undichter Wärmetauscher im Erzeuger lässt Heizdampf auf die Reinseite gelangen, oder ein gerissener Probenkühler lässt Kühlwasser in die Probe eindringen |
Das Kondensat erfüllt die WFI-Monographie nicht, daher eignet sich der Dampf nicht für die direkte Sterilisation gemäß Annex 1 |
|
Endotoxinwert über dem Grenzwert |
Der Endotoxingehalt des Speisewassers übersteigt die typische Reduktion des Erzeugers um 3 bis 4 Log-Stufen, oder mitgerissene Tröpfchen tragen Verunreinigungen aus dem Speisewasser in den Dampf |
Pyrogenrisiko für Parenteralia und produktberührende Oberflächen |
|
Nicht kondensierbare Gase über 3,5 % |
Unzureichende Entgasung des Speisewassers, ein fehlender oder defekter Entgaser, über Pumpendichtungen oder Rohrleckagen angesaugte Luft oder mangelhafte Entlüftung |
Luft behindert die Dampfdurchdringung und kann Fehlschläge beim Bowie-Dick-Test und beim Luftdetektor auslösen |
|
Trockenheitswert unter dem EN-285-Grenzwert |
Falsch geneigte oder schlecht entwässerte Rohrleitungen, Totleitungen, unzureichende Isolierung, Überschäumen im Erzeuger oder eine durchhängende Leitung, in der sich Kondensat sammelt |
Nasse Beladungen und ungleichmäßige Temperaturverteilung in der Kammer |
|
Überhitzung über 25 °C |
Zu starker Druckabfall an einem Druckminderer oder teilweise geschlossenen Ventil oder sehr trockener Dampf vor der Druckreduzierung |
Sterilisationsversagen sowie versengte Textilien und beschädigte Gummikomponenten |
Schlussgedanken
Der Inspektionsdruck im Bereich Sterilität lässt nicht nach. Im Geschäftsjahr 2025 zitierten FDA-Inspektoren 21 CFR 211.113(b), die Vorschrift zur Kontaminationskontrolle und Sterilisationsvalidierung bei sterilen Produkten, 68 Mal, womit sie zu den zehn am häufigsten beanstandeten GMP-Vorschriften für Arzneimittel zählte. Vor diesem Hintergrund kann Dampf nicht länger unbeachtet im Technikraum bleiben. Stattdessen muss pharmazeutischer Reindampf seine Qualität mit derselben Sorgfalt nachweisen wie jeder kritische Prozessschritt, nämlich durch ein Kondensat, das die WFI-Monographie erfüllt, und durch physikalische Prüfungen, die am Verwendungsort Bestand haben. Letztlich schneiden bei Inspektionen meist die Standorte am besten ab, die die klarsten Dampfnachweise vorlegen, nicht nur die mit den besten Erzeugern.

Qualification and Validation for GMP Systems
Our team supports the planning, execution, and maintenance of qualification and validation activities, including IQ, OQ, and PQ, to keep GMP-regulated systems compliant and under control.
FAQ
Nein, aus GMP-Sicht gibt es keinen Qualitätsunterschied. Der EU-GMP-Leitfaden Annex 1 und die ISPE behandeln Reindampf und Reinstdampf als gleichwertige Begriffe. Entscheidend für den Dampf ist sein Kondensat, das die WFI-Monographie erfüllen muss, wenn der Dampf produktberührende Oberflächen direkt sterilisiert. Nur die Bezeichnung unterscheidet sich je nach Dokument und Lieferant.
Ja, wenn der Dampf Materialien oder produktberührende Oberflächen direkt sterilisiert, etwa poröse Autoklavenbeladungen. Ziffer 6.17 des Annex 1 verlangt, dass das Kondensat die aktuelle WFI-Monographie erfüllt, typischerweise eine Leitfähigkeit von 1,3 µS/cm bei 25 °C, einen TOC unter 500 ppb und Endotoxine unter 0,25 EU/ml. Eine mikrobiologische Prüfung des Kondensats ist nicht vorgeschrieben.
Führen Sie alle drei Prüfungen bei der Erstqualifizierung durch. Wiederholen Sie sie danach mindestens jährlich im Rahmen der Requalifizierung sowie nach jeder Änderung am Erzeuger, am Verteilsystem oder am Sterilisator. Treten an einem Standort sporadische Sterilisationsfehler oder nasse Beladungen auf, sollte er die Prüfhäufigkeit erhöhen, bis die Ursache feststeht.
Entnehmen Sie Proben am Ausgang des Erzeugers, am Ende jedes Verteilerkopfs und an jedem kritischen Verwendungsort, etwa an Autoklaven und SIP-Anschlüssen. Platzieren Sie die EN-285-Prüfanschlüsse innerhalb von 2 bis 3 Metern vor jedem Autoklav. Daten vom Erzeugerausgang allein können die Dampfqualität dort, wo der Dampf tatsächlich mit dem Produkt in Kontakt kommt, nicht belegen.
Quellen
- Fragen und Antworten zum EU-GMP-Leitfaden Annex 1
- Unterschied zwischen Reinstdampf und Reindampf
- Auslegung von Reinstdampferzeugung und -verteilung
- HTM 01-01 Teil C zur Dampfsterilisation
- EN-285-Studie zur Dampfzusammensetzung
- Analyse von FDA-483-Befunden zur Sterilität
- FDA-Inspektionsbefunde im Geschäftsjahr 2025

Marco Klinger is Head of Quality Services at Zamann Pharma Support, where he leads consulting teams through complex regulatory and quality-driven projects. He brings more than 15 years of hands-on compliance experience across regulated industries. His work includes close collaboration with companies such as Reckitt, Sanofi, Biotech, Biotest, and others. Marco has deep expertise in medical device development, aseptic manufacturing, and the design, implementation, and management of complete quality management systems within GMP-regulated environments.