
Im Geschäftsjahr 2024/25 gingen die Exporte aus der Sonderwirtschaftszone von Indore um mehr als 9 % zurück, nachdem die Pharmalieferungen eingebrochen waren, unter anderem weil ein großer Arzneimittelhersteller Hürden bei der USFDA-Zulassung zu bewältigen hatte. Dieser eine Rückschlag zeigt, wie stark der Pharmacluster in Pithampur von Inspektionsergebnissen abhängt. Gleichzeitig verpflichtet der überarbeitete Schedule M inländische Betriebe nun zu GMP-Standards, die an den Vorgaben der WHO ausgerichtet sind. Infolgedessen müssen viele Werke mit einem einzigen Qualitätssystem zwei unterschiedliche Inspektorenteams überzeugen. Aus diesem Grund ist Pharmaberatung in Indore heute eine Compliance-Priorität und kein optionales Extra mehr. Konkret helfen gezielte Pharmaberatungsleistungen Herstellern dabei, GMP-Lücken zu schließen, Validierung und Datenintegrität zu stärken und genau die Nachweise aufzubauen, die Inspektoren erwarten.
Table of Contents
Pharmaberatung in Indore über die schlüsselfertige Anlagenplanung hinaus
Die meisten Werke in Pithampur sehen am ersten Tag beeindruckend aus. Die Reinräume sind fertig, die HVAC-Anlage läuft, und die Ingenieure haben die Anlagen abgenommen. Doch Inspektoren halten sich nicht lange damit auf, das Gebäude zu bewundern. Stattdessen verlangen sie ein Chargenprotokoll, prüfen, wer das Ergebnis im Laborsystem geändert hat, und wollen wissen, wie das Team die Abweichung aus dem letzten Jahr abgeschlossen hat. Pharmaberatung in Indore setzt meist genau in dieser Lücke an, also zwischen einem fertigen Werk und einem, das sich selbst erklären kann. In der Praxis bedeutet das Risikobewertungen, Gerätequalifizierung, CAPA-Nachverfolgung und die Vorbereitung der Mitarbeitenden auf die Fragen, die sie tatsächlich hören werden. Ein Generalunternehmer für schlüsselfertige Anlagen zieht sich in der Regel nach der Übergabe des Standorts zurück, während eine GMP-Beratung in Indore genau dort ansetzt, wo diese Arbeit endet.
Wo die USFDA-Aufsicht auf den überarbeiteten Schedule M trifft
Viele Werke im Pharmacluster Pithampur betreiben zwei Arten von Geschäft unter einem Dach. Einige Linien produzieren Generika für den US-Markt und stehen deshalb im Fokus der USFDA-Inspektionen. Gleichzeitig beliefert derselbe Standort oft indische Abnehmer, sodass auch staatliche Arzneimittelinspektoren kommen und die Umsetzung des überarbeiteten Schedule M prüfen. Die beiden Besuche finden selten im selben Monat statt, doch beide Teams landen am Ende im selben QC-Labor und lesen dieselben SOPs. Wenn ein Team also eine Abweichung schließt, ohne die eigentliche Ursache zu finden, bleibt das Problem selten klein. Es kann bei einem Besuch als FDA-483-Beobachtung auftauchen und beim nächsten als Schedule-M-Befund. Deshalb wirkt regulatorische Pharmaberatung hier am besten, wenn sie ein einziges Qualitätssystem aufbaut, das beiden Inspektionen standhält.
Die folgende Übersicht zeigt, welche Inspektoren welche Bereiche eines typischen Standorts in Pithampur prüfen und wo ein einziges schwaches Qualitätssystem auf beiden Seiten zu Befunden führen kann.
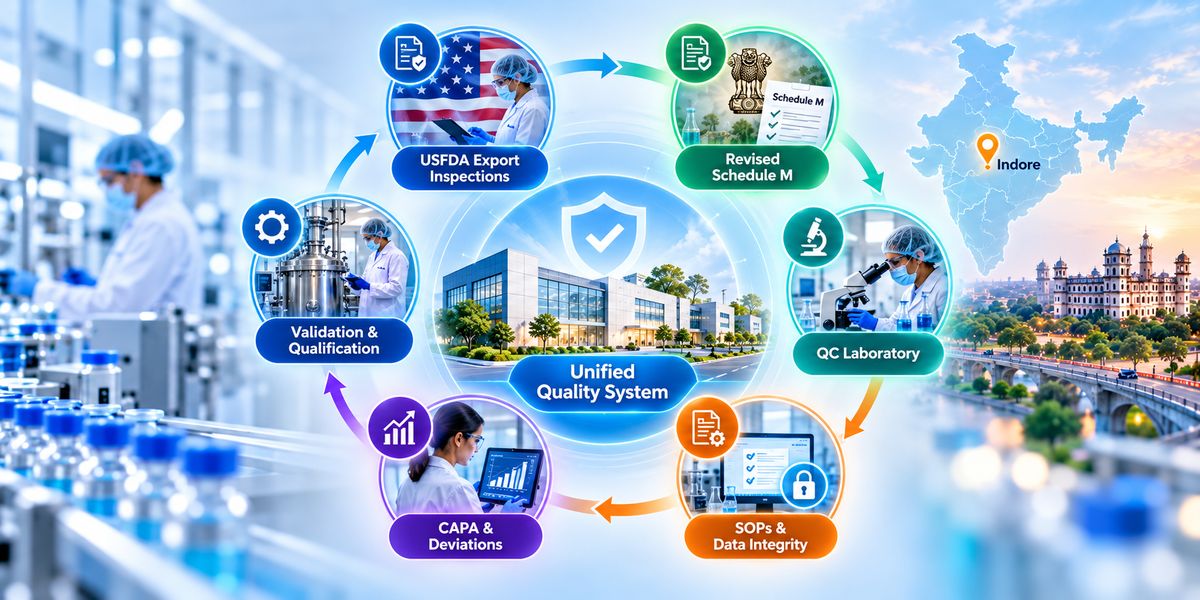
Compliance-Bereiche, die über den Ausgang einer USFDA-Inspektion entscheiden
Inspektoren versuchen nicht, in einer Woche alles zu prüfen, und das müssen sie auch nicht. Stattdessen greifen sie einen Faden auf, etwa einen fehlgeschlagenen Gehaltstest oder eine verspätete CAPA, und verfolgen ihn, bis er entweder hält oder reißt. An den meisten Standorten verläuft dieser Faden durch dieselben wenigen Stellen. Manche davon liegen im Qualitätssystem auf dem Papier, andere dagegen am Labortisch und in der Produktion. Wenn ein Standort diese Bereiche im Griff hat, verläuft der Rest der Inspektion meist deutlich ruhiger.
Vier dieser Stellen tauchen immer wieder auf, und jede verdient einen genaueren Blick.
- Gap-Analyse zum überarbeiteten Schedule M (PDF verfügbar)
- Datenintegritätskontrollen in QC-Laboren (PDF verfügbar)
- Nachweise zur Prozessvalidierung über den gesamten Lebenszyklus (PDF verfügbar)
- FDA-483-Beobachtungen vermeiden (PDF verfügbar)
Gap-Analyse zum überarbeiteten Schedule M (PDF verfügbar)
Eine GMP-Gap-Analyse vergleicht, was ein Werk heute tatsächlich tut, mit dem, was der überarbeitete Schedule M jetzt verlangt, vom Qualitätssystem und Risikomanagement bis zur Qualifizierung und zu computergestützten Systemen. Das brauchbare Ergebnis ist eine kurze, priorisierte Maßnahmenliste mit Verantwortlichen und Fristen, mit der der Standort schon am nächsten Tag beginnen kann.
Datenintegritätskontrollen in QC-Laboren (PDF verfügbar)
Viele Befunde zur Datenintegrität beginnen im QC-Labor, wo gemeinsam genutzte Logins, ungeprüfte Audit-Trails und nachbearbeitete Chromatogramme Aufzeichnungen hinterlassen, die niemand vollständig rekonstruieren kann. Inspektoren erwarten, dass jedes Ergebnis zuordenbar, vollständig und vom Messgerät bis zum Abschlussbericht nachvollziehbar ist.
Nachweise zur Prozessvalidierung über den gesamten Lebenszyklus (PDF verfügbar)
Die FDA betrachtet die Prozessvalidierung als dreistufigen Lebenszyklus: Prozessdesign, Prozessqualifizierung und fortgesetzte Prozessverifizierung. Pharmazeutische Validierungsleistungen bringen oft in der dritten Stufe den größten Mehrwert, denn dort lässt die Trendauswertung häufig nach, sobald die PPQ-Chargen bestanden sind.
FDA-483-Beobachtungen vermeiden (PDF verfügbar)
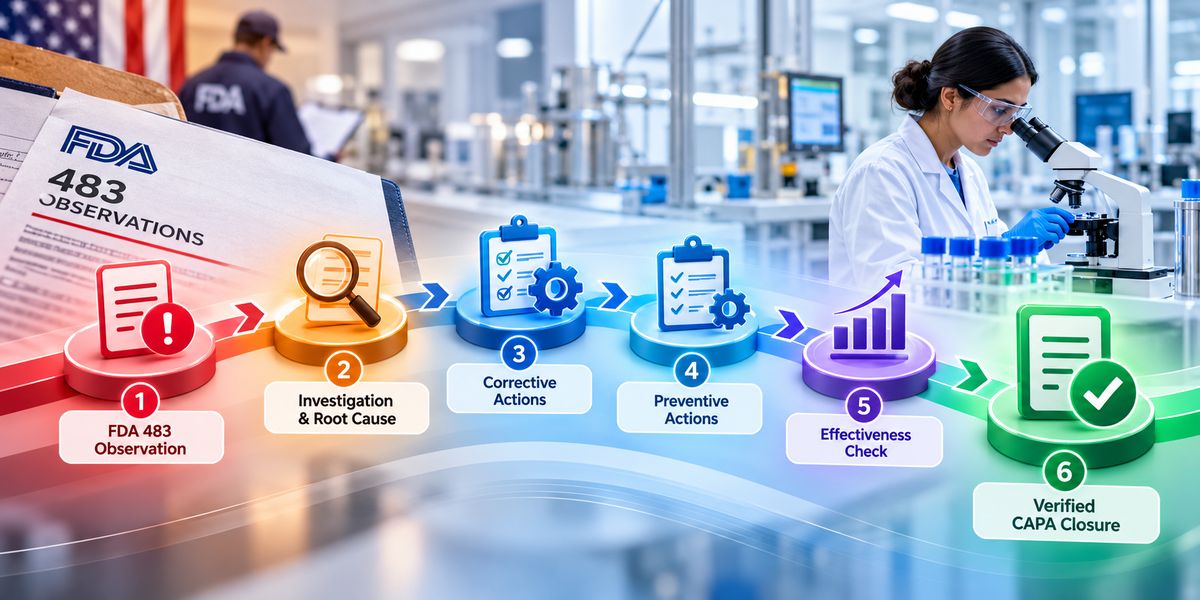
FDA-Inspektoren gliedern Arzneimittelinspektionen nach sechs Systemen, wobei das Qualitätssystem immer dazugehört, und sie ordnen die Beobachtungen im Formular 483 genau diesen Systemen zu. Die USFDA-Auditberatung nutzt diese Struktur, um Mock-Inspektionen durchzuführen und zu prüfen, ob jede CAPA die eigentliche Ursache behoben hat.
Ingenieurbüros versus GMP-Beratungen
Wer nach Pharmaberatern in Indore sucht, stößt vor allem auf Ingenieurbüros und Anbieter schlüsselfertiger Anlagen. Das ist nachvollziehbar, denn in der Region entstehen laufend neue Produktionslinien und Reinraumflächen. Trotzdem erledigen ein Planer, der Ihre HVAC-Anlage auslegt, und ein Berater, der Sie auf einen USFDA-Besuch vorbereitet, sehr unterschiedliche Aufgaben. Der eine arbeitet hauptsächlich am Gebäude und an seinen Versorgungssystemen. Der andere arbeitet am Qualitätssystem, das jede FDA-Arzneimittelinspektion abdecken muss. Bevor Sie also etwas unterschreiben, sollten Sie genau wissen, welches Problem Sie eigentlich lösen wollen.
Die folgende Tabelle stellt beide Modelle direkt gegenüber, damit Sie sehen, was jedes liefert und welchen Teil einer Inspektion es unterstützt.
| Aspekt | Ingenieurbüros und Anbieter schlüsselfertiger Anlagen | GMP-Compliance-Beratungen |
|---|---|---|
|
Kernaufgaben |
Planung, Lieferung, Installation und Inbetriebnahme von Anlagenlayout, HVAC, Versorgungssystemen und Reinräumen |
Gap-Analysen, SOPs, Validierungsprotokolle, CAPA-Pläne und Mock-Audits |
|
Wann Standorte sie meist beauftragen |
Neues Werk, Erweiterung oder größere Modernisierung der Anlage |
Vor einer Inspektion, nach einem Formular 483 oder während der Umstellung auf den überarbeiteten Schedule M |
|
FDA-Inspektionssystem, das sie am stärksten unterstützen |
System „Einrichtungen und Ausrüstung“ mit Gebäuden, Versorgungssystemen und Gerätequalifizierung |
Qualitätssystem, das jede FDA-Inspektion der Arzneimittelherstellung einschließen muss |
|
Bezug zum überarbeiteten Schedule M |
Anforderungen an Räumlichkeiten, Ausrüstung und Versorgungssysteme |
PQS, Qualitätsrisikomanagement, Produktqualitätsüberprüfung, Änderungskontrolle und jährliche Selbstinspektion |
Warnsignale in einem Beratungsangebot
Die meisten Beratungsangebote sehen auf dem Papier gut aus. Die Probleme zeigen sich meist erst ein paar Monate später, wenn der Berater weg ist und ein Inspektor Fragen stellt, die das Team vor Ort nicht beantworten kann. Einige Warnsignale tauchen allerdings schon früh auf, wenn Sie das Angebot genau lesen. Deshalb lohnt es sich, den Leistungsumfang Zeile für Zeile zu prüfen, bevor Sie etwas zu sagen:
- SOPs, die klingen, als wären sie für ein anderes Werk geschrieben worden, weil das vermutlich auch so ist.
- Ein Gap-Bericht, der Befunde auflistet, aber nirgends festlegt, wer für welche CAPA verantwortlich ist und bis wann sie erledigt sein muss.
- Ein Festpreis für „vollständige Schedule-M-Compliance“, bevor überhaupt eine fundierte GMP-Gap-Analyse stattgefunden hat.
- Keine eingeplante Zeit für die Schulung Ihres eigenen QA-Teams, sodass das Wissen mit dem Berater zur Tür hinausgeht.
- Das Versprechen einer „garantiert befundfreien Inspektion“, das kein seriöser Berater geben kann.
Fazit
Indische Behörden haben geändert, wie sie auswählen, welche Werke sie besuchen. Seit Ende 2022 haben sie mehr als 960 risikobasierte Inspektionen durchgeführt, und rund 860 davon endeten mit behördlichen Maßnahmen, von Produktionsstopps bis zum Entzug der Herstellungserlaubnis. Die Standorte wurden nicht zufällig ausgewählt. Stattdessen haben die Behörden die Compliance-Historie, Qualitätsmängel, Rückrufe und Beschwerden ausgewertet, und die CDSCO testet inzwischen KI-Tools, die Betriebe nach ihrem Risiko einstufen. Mit anderen Worten: Die eigenen Unterlagen eines Werks entscheiden heute mit darüber, ob ein Inspektor vor der Tür steht. Für Standorte in Pithampur, die zusätzlich der USFDA unterliegen, ist das der deutlichste Grund, frühzeitig auf Pharmaberatung in Indore zu setzen, solange noch Zeit bleibt, diese Unterlagen in Ordnung zu bringen.

Quality Management System
We work with pharmaceutical teams to design, implement, and run effective Quality Management Systems, covering change control, CAPA, deviations, and audits to support consistent GMP compliance.
FAQ
Sie haben 15 Arbeitstage ab dem Tag, an dem das Formular 483 ausgestellt wird. Die FDA prüft fristgerechte Antworten, bevor sie über einen Warning Letter entscheidet. Senden Sie Ihre Antwort deshalb innerhalb dieser Frist, auch wenn einige Korrekturen noch laufen, und fügen Sie einen CAPA-Plan mit Terminen bei.
Sie vergleicht Ihren Standort mit den GMP-Anforderungen, die mit G.S.R. 922(E) hinzugekommen sind, vor allem PQS, Risikomanagement, Produktqualitätsüberprüfung, Qualifizierung, Änderungskontrolle, computergestützte Systeme, Lieferantenaudits und die jährliche Selbstinspektion. Das brauchbare Ergebnis ist ein priorisierter Modernisierungsplan mit Verantwortlichen und Fristen.
Typisch sind gemeinsam genutzte Logins, Audit-Trails, die niemand prüft, nachbearbeitete Chromatogramme ohne die Originalergebnisse und unkontrollierte Blankoformulare. Jede dieser Lücken verletzt ALCOA, und damit kann ein Inspektor nicht mehr nachvollziehen, wer was wann getan hat.
Legen Sie beim Eröffnen der CAPA messbare Erfolgskriterien fest und prüfen Sie diese nach der Umsetzung anhand objektiver Daten, etwa Abweichungstrends, Wiederholungsfehlerquoten oder Ergebnissen interner Audits. Dokumentieren Sie die Bewertung und schließen Sie die CAPA erst, wenn das Problem über einen festgelegten Überwachungszeitraum nicht erneut aufgetreten ist.
Quellen
- Exporte aus der Sonderwirtschaftszone Indore sinken im GJ 2024/25 um mehr als 9 %
- Behördliche Maßnahmen gegen 860 Pharmabetriebe mit hohem Risiko
- Datenintegrität und Einhaltung der CGMP für Arzneimittel
- Prozessvalidierung: Allgemeine Grundsätze und Praktiken
- FDA-Compliance-Programme für Arzneimittel (CP 7356.002)

Marco Klinger is Head of Quality Services at Zamann Pharma Support, where he leads consulting teams through complex regulatory and quality-driven projects. He brings more than 15 years of hands-on compliance experience across regulated industries. His work includes close collaboration with companies such as Reckitt, Sanofi, Biotech, Biotest, and others. Marco has deep expertise in medical device development, aseptic manufacturing, and the design, implementation, and management of complete quality management systems within GMP-regulated environments.