
Seit Dezember 2022 haben die indischen Arzneimittelbehörden risikobasierte Inspektionen in mehr als 1.040 Herstellungsbetrieben durchgeführt und über 950 behördliche Maßnahmen ergriffen, von Aufforderungen zur Stellungnahme bis hin zum Widerruf von Lizenzen. Mit anderen Worten: Ein kostspieliger Befund ist heute ein reales Risiko für jeden Standort, nicht nur für wenige Ausreißer. Gleichzeitig hat der überarbeitete Schedule M die an der WHO ausgerichtete GMP seit Januar 2026 zur gesetzlichen Mindestanforderung gemacht. Zudem legen Inspektoren der US-FDA und der EU die Messlatte für Exportstandorte immer höher. Daher ist die Wahl eines Beratungspartners heute eine Compliance-Entscheidung und kein reiner Einkauf. Allerdings unterscheiden sich Pharma-Beratungsunternehmen in Indien stark, von Anbietern, die Dokumente liefern, bis zu Teams, die Qualitätssysteme neu aufbauen. Dieser Leitfaden zeigt deshalb, wie Sie Pharma-Consulting-Dienstleistungen an einem einzigen Maßstab messen: an dem, was noch Bestand hat, wenn der Inspektor den Betrieb betritt.
Table of Contents
Pharma-Beratungsunternehmen in Indien bauen Systeme, keine Ordner
Die meisten GMP-Inspektoren kennen diese Szene. Ein Standort übergibt einen dicken Ordner voller SOPs, doch der Mitarbeiter an der Linie kann eine in der Vorwoche erfasste Abweichung nicht erklären. Genau an dieser Lücke beginnt die eigentliche Arbeit von Pharmaberatern in Indien. Gute Berater schreiben weiterhin Dokumente, aber sie verankern auch die Gewohnheiten dahinter. So schulen sie Analysten in der Prüfung von Audit Trails, helfen der QA, CAPAs mit echten Nachweisen abzuschließen, und testen, ob das Change Control auch in einer hektischen Nachtschicht funktioniert. Kurz gesagt: Sie hinterlassen ein System, das der Standort selbst betreiben kann. Im Gegensatz dazu messen manche pharmazeutischen Beratungsfirmen in Indien ihren Erfolg noch immer an der Zahl gelieferter Seiten. Inspektoren erkennen den Unterschied meist schnell, denn sie befragen Menschen, nicht Ordner.
Inspektoren prüfen das System, das Ihr Berater hinterlässt
Wenn ein FDA-Inspektor die Chargenprotokolle öffnet, antwortet in der Regel nicht der Berater. Stattdessen muss das eigene Team des Standorts jede Entscheidung verteidigen. Der Inspektor fragt einen Analysten, warum er einen Test wiederholt hat, und verfolgt dann den Audit Trail bis zu den Rohdaten zurück. Genau hier zeigt sich schwache Beratung. So wird eine übernommene SOP, die niemand befolgt, schnell zu einer Beanstandung. Schlimmer noch: Dieselbe Lücke taucht beim nächsten Besuch oft als Wiederholungsbefund auf und zeigt ein Qualitätssystem, das nie dazugelernt hat. Ebenso überzeugt eine Antwort auf das Form 483, die Nachschulungen verspricht, aber nichts belegt, die Behörde selten, und der Vorgang kann sich in Richtung Warning Letter entwickeln. Echte USFDA-Inspektionsbereitschaft bedeutet daher ein System, das Ihr Team ohne Drehbuch erklären kann.
4 Leistungen, die das Ergebnis Ihrer nächsten Inspektion prägen
Inspektoren beurteilen einen Standort selten anhand eines einzelnen Dokuments. Stattdessen suchen sie dieselbe Schwachstelle in verschiedenen Systemen, denn eine CAPA-Lücke in der QA taucht oft auch im Labor und in der Produktion wieder auf. Aus diesem Grund setzen die besten GMP-Berater in Indien auf vier miteinander verbundene Leistungen statt auf isolierte Einzelmaßnahmen. Jede davon schließt eine Tür, die Inspektoren gern öffnen.
Zusammen decken diese Leistungen genau die Bereiche ab, die Inspektoren zuerst prüfen: wo Ihre Lücken liegen, ob Ihre Daten vertrauenswürdig sind, wie Ihre computergestützten Systeme unter Kontrolle bleiben und wie gut Ihr Qualitätssystem aus Fehlern lernt.
- GMP-Gap-Assessment und USFDA-Inspektionsbereitschaft (PDF verfügbar)
- Behebung von Datenintegritätsmängeln (PDF verfügbar)
- Validierung computergestützter Systeme über den gesamten Lebenszyklus (PDF verfügbar)
- Pharmazeutisches Qualitätssystem und eQMS-Support (PDF verfügbar)
Die folgende Infografik ordnet jeder Leistung das Inspektionsrisiko zu, das sie senkt, sodass Sie auf einen Blick erkennen, wo ein Beratungspartner echten Mehrwert schaffen sollte.
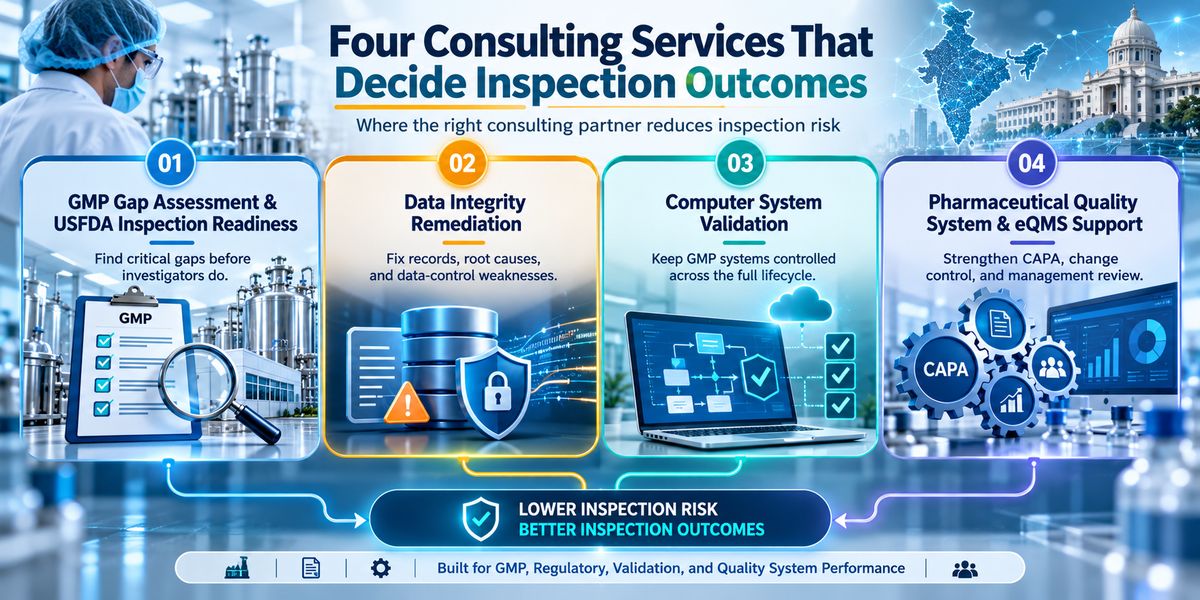
GMP-Gap-Assessment und USFDA-Inspektionsbereitschaft (PDF verfügbar)
Ein GMP-Gap-Assessment vergleicht System für System, wie ein Standort tatsächlich arbeitet, mit den aktuellen CGMP-Anforderungen, bevor ein Inspektor das für Sie übernimmt. USFDA-Inspektionsbereitschaft bedeutet dann, diese Lücken in Qualitäts-, Produktions- und Laborsystemen zu schließen, solange noch Zeit dafür ist.
Behebung von Datenintegritätsmängeln (PDF verfügbar)
Die Behebung von Datenintegritätsmängeln beginnt, wenn ein Standort oder ein Inspektor Aufzeichnungen findet, die unvollständig, nicht zuordenbar oder unbemerkt verändert sind. Wirksame Maßnahmen gehen über Softwareeinstellungen hinaus und adressieren Umfang, Grundursache, das Risiko für bereits freigegebene Chargen und die Kultur, die das Problem wachsen ließ.
Validierung computergestützter Systeme über den gesamten Lebenszyklus (PDF verfügbar)
Die Validierung computergestützter Systeme belegt, dass ein GMP-System tut, was es soll, von den Benutzeranforderungen über Tests und Inbetriebnahme bis zur Außerbetriebnahme. Mit der Freigabe endet die Validierung nicht, denn Change Control, periodische Überprüfung und Audit-Trail-Kontrollen halten das System im validierten Zustand.
EU-GMP Anhang 11: Computergestützte Systeme herunterladen (PDF)
Pharmazeutisches Qualitätssystem und eQMS-Support (PDF verfügbar)
Ein pharmazeutisches Qualitätssystem verbindet CAPA, Änderungsmanagement, Prozessüberwachung und Management-Review zu einem System, das aus seinen eigenen Daten lernt. Ein eQMS macht dieses System schneller und besser nachvollziehbar, aber nur, wenn es auf reale Prozesse ausgerichtet und für seinen Verwendungszweck validiert ist.
ICH Q10 Pharmazeutisches Qualitätssystem herunterladen (PDF)
So treffen Sie eine Vorauswahl pharmazeutischer Beratungsfirmen in Indien
Eine aufwendig gestaltete Website verrät wenig darüber, wie ein Berater am Inspektionstag abschneidet. Beurteilen Sie pharmazeutische Beratungsfirmen in Indien stattdessen anhand der Nachweise, die sie tatsächlich auf den Tisch legen können. Fordern Sie anonymisierte Antworten auf das Form 483, echte Pläne zur Mängelbehebung und Muster von Validierungsdokumenten an, und prüfen Sie diese anschließend an den Standards, die Inspektoren wirklich anwenden. Achten Sie außerdem darauf, was nach Projektende bleibt, denn die Behörden machen Ihr Unternehmen und nicht den Berater für ausgelagerte Tätigkeiten verantwortlich. Der folgende Rahmen macht aus diesen Prüfungen klare Fragen für jedes Auswahlgespräch.
Die folgende Tabelle verknüpft jedes Bewertungskriterium mit den Nachweisen, die Sie anfordern sollten, und mit der regulatorischen Erwartung dahinter, sodass Sie erkennen, welche Antworten einer Inspektion standhalten.
| Bewertungskriterium | Anzufordernde Nachweise | Regulatorische Erwartung dahinter | Nutzen für die Inspektion |
|---|---|---|---|
|
Inspektionserfahrung |
Anonymisierte Antworten auf das Form 483 und die damit erzielten Inspektionsergebnisse |
Die FDA stuft Inspektionen als NAI, VAI oder OAI ein, und OAI-Befunde können zu Warning Letters führen |
Zeigt, dass die Firma Standorte durch echte Einstufungsentscheidungen begleitet hat, nicht nur durch Mock-Audits |
|
Kompetenz bei der Behebung von Datenintegritätsmängeln |
Ein Musterplan zur Mängelbehebung mit Umfang, Grundursache, Risikobewertung und globalem Korrekturmaßnahmenplan |
Der FDA-Leitfaden zur Datenintegrität erwartet die Untersuchung von Umfang und Grundursachen, eine Risikobewertung und eine Managementstrategie mit globalem CAPA |
Führt zu Maßnahmen, die die Behörde überzeugen, statt nur einzelne Aufzeichnungen zu korrigieren |
|
Kompetenz in der Validierung computergestützter Systeme |
Ein risikobasierter Validierungsansatz mit rückverfolgbaren Benutzeranforderungen und Nachweisen periodischer Überprüfungen |
EU-GMP Anhang 11 fordert Risikomanagement über den gesamten Lebenszyklus, rückverfolgbare Anforderungen und periodische Bewertung |
Hält Systeme auch lange nach der Inbetriebnahme im validierten Zustand |
|
CAPA-Wirksamkeit und Nachbetreuung |
Ein Plan für Wirksamkeitsprüfungen nach Einreichung der Form-483-Antwort |
Das FDA-Compliance-Programm erwartet, dass CAPAs dokumentiert und auf ihre Wirksamkeit bewertet werden |
Senkt das Risiko von Wiederholungsbefunden beim nächsten Besuch |
|
Abdeckung des überarbeiteten Schedule M |
Ein Gap-Assessment zu PQS, Qualitätsrisikomanagement, Produktqualitätsüberprüfung sowie Qualifizierung und Validierung |
Der überarbeitete Schedule M ergänzt Anforderungen an PQS, QRM, PQR, Anlagenqualifizierung und Validierung |
Bereitet den Standort auf risikobasierte Inspektionen durch die CDSCO und die Behörden der Bundesstaaten vor |
Der überarbeitete Schedule M verändert den Beratungsumfang an indischen Standorten
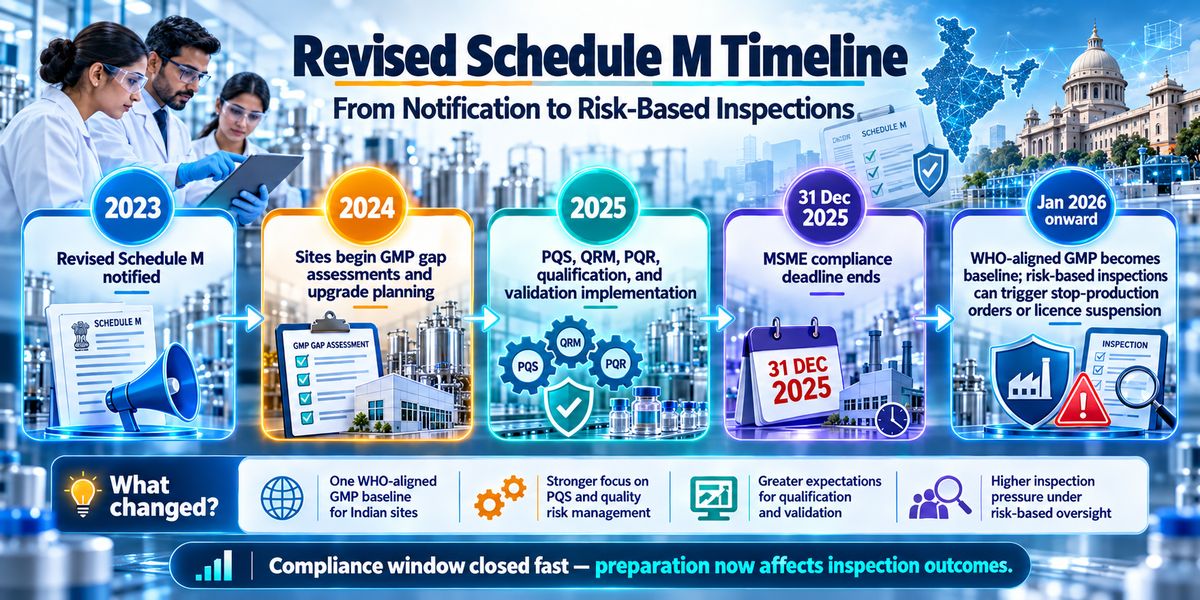
Jahrelang arbeiteten viele indische Werke nach zwei Standards: nach WHO-GMP für den Export und nach dem alten Schedule M für alles andere. Die Compliance mit dem überarbeiteten Schedule M beendet diese Trennung, und ab Januar 2026 muss jeder Betrieb einen an der WHO ausgerichteten Standard erfüllen. Daher brauchen MSME-Standorte jetzt ein funktionierendes PQS, ein Qualitätsrisikomanagement, das Entscheidungen wirklich steuert, Produktqualitätsüberprüfungen sowie eine stärkere Qualifizierung und Validierung. Die schwierigsten Korrekturen sind jedoch oft baulicher Natur, vor allem bei Anlagenlayouts, die strukturelle Umbauten erfordern. Standorte mit bestehender WHO-GMP-Zertifizierung starten schlicht näher an der Ziellinie.
Die folgende Zeitleiste zeigt den Weg des überarbeiteten Schedule M von der Bekanntmachung 2023 bis zu den risikobasierten Inspektionen 2026, sodass Sie erkennen, wie schnell sich das Compliance-Fenster geschlossen hat.
Fazit
Der deutlichste Inspektionstrend ist derzeit keine neue Vorschrift. Vielmehr scheitern alte Gewohnheiten an einer genaueren Prüfung. Im FDA-Geschäftsjahr 2026 erhielten indische Standorte 20 Warning Letters zur Arzneimittelherstellung, und mindestens 12 davon beschrieben Aufzeichnungen, die verändert, rückwirkend ergänzt, verworfen oder nie erstellt worden waren. Gleichzeitig messen die risikobasierten Inspektionen der CDSCO inländische Standorte inzwischen an einem WHO-orientierten Maßstab. Die Wahl unter den Pharma-Beratungsunternehmen in Indien läuft deshalb auf eine einzige Frage hinaus: Sagt Ihr System auch dann noch die Wahrheit, wenn niemand vom Beratungsunternehmen im Raum ist? Wählen Sie den Partner, dessen Arbeit Ihr eigenes Team Zeile für Zeile verteidigen kann, lange nachdem das Projekt abgeschlossen ist.

Quality Management System
We work with pharmaceutical teams to design, implement, and run effective Quality Management Systems, covering change control, CAPA, deviations, and audits to support consistent GMP compliance.
FAQ
Eine überzeugende Antwort auf das Form 483 geht innerhalb von 15 Arbeitstagen ein und behandelt jede Beobachtung mit Grundursache, Umfang und einem datierten CAPA-Plan. Zudem sollte sie objektive Nachweise abgeschlossener Maßnahmen und einen Plan zur Überprüfung der CAPA-Wirksamkeit enthalten.
Bestimmen Sie den vollständigen Umfang des Mangels, ermitteln Sie die Grundursachen, auch verhaltensbedingte, und bewerten Sie das Risiko für freigegebene Chargen und Zulassungsunterlagen. Setzen Sie anschließend einen globalen Korrekturmaßnahmenplan um, der oft von einem unabhängigen externen Auditor überprüft wird.
Überprüfen Sie Audit Trails so oft wie die Daten, die sie absichern, zum Beispiel vor der Chargenfreigabe. Wo CGMP keine Häufigkeit vorgibt, legen Sie sie anhand einer dokumentierten Risikobewertung fest. Die Qualitätseinheit bleibt für die Überprüfung verantwortlich.
Er verlangt eine an der WHO ausgerichtete GMP, darunter ein pharmazeutisches Qualitätssystem, Qualitätsrisikomanagement, Produktqualitätsüberprüfungen sowie Qualifizierung und Validierung. Die Frist für MSMEs endete am 31. Dezember 2025. Seit Januar 2026 können risikobasierte Inspektionen zu Produktionsstopps oder zur Aussetzung der Lizenz führen.
Quellen

Marco Klinger is Head of Quality Services at Zamann Pharma Support, where he leads consulting teams through complex regulatory and quality-driven projects. He brings more than 15 years of hands-on compliance experience across regulated industries. His work includes close collaboration with companies such as Reckitt, Sanofi, Biotech, Biotest, and others. Marco has deep expertise in medical device development, aseptic manufacturing, and the design, implementation, and management of complete quality management systems within GMP-regulated environments.