
Bis Februar 2026 hatten die Benannten Stellen in der EU nur 2.318 IVDR-Zertifikate ausgestellt, während viele Legacy-Diagnostika noch auf eines warteten. Deshalb steht jede IVD-Registrierung heute unter strengerer Prüfung, und QA- und Regulatory-Teams gehen mit deutlich weniger Spielraum für Fehler in Audits. Zudem wächst der Druck weiter: Die Frist für die schriftliche Vereinbarung bei Klasse-C-Produkten ist im September 2026 abgelaufen, und Legacy-Produkte der Klasse D müssen bis Ende 2027 ein IVDR-Zertifikat besitzen. Gleichzeitig wendet die FDA auf dieselben Assays ihre eigenen Premarket-Anforderungen an. Damit entscheiden IVD-Vorschriften heute über den Marktzugang auf beiden Seiten des Atlantiks. Dieser Leitfaden zeigt, was Auditoren zuerst prüfen und warum eine erfolgreiche Einreichung mit Nachweisen beginnt, die jeder Prüfung standhalten.
Table of Contents
Wie sich die IVD-Registrierung von der Zulassung von Medizinprodukten unterscheidet
Ein Skalpell kann einem Patienten direkt schaden. Ein IVD berührt den Patienten nie, und dennoch kann ein falsches Ergebnis zur falschen Behandlung führen. Aus diesem Grund bemisst die IVDR das Risiko an den Folgen eines fehlerhaften Ergebnisses und nicht am Kontakt mit dem Körper. In der Praxis verändert das auch die Nachweise. Statt einer klinischen Bewertung erstellen Hersteller eine Leistungsbewertung, die wissenschaftliche Validität, Analyseleistung und klinische Leistung belegt. Auch der vorgesehene Anwender spielt eine Rolle. Ein Test, den geschultes Laborpersonal durchführt, birgt ein anderes Risiko als einer, den ein Patient zu Hause anwendet. Daher fallen die meisten Produkte zur Eigenanwendung in Klasse C. Therapiebegleitende Diagnostika erfordern einen zusätzlichen Schritt, denn die Benannte Stelle muss eine Arzneimittelbehörde konsultieren, bevor sie ein Zertifikat ausstellt. Folglich übersteht ein Registrierungsplan, der aus einer Medizinprodukte-Akte übernommen wurde, ein IVD-Audit nur selten.
Warum bestimmt die IVDR-Konformität die Ergebnisse von Audits und Inspektionen?
Auditoren beginnen selten mit der Verordnung. Stattdessen wählen sie eine Angabe aus der Kennzeichnung und verfolgen sie über die Leistungsbewertung, die Risikoakte und die QMS-Aufzeichnungen zurück. Fehlt ein Glied in dieser Kette, wird die Angabe zum Befund. Zudem zählen auch Werbematerialien, denn die MDCG-Leitlinien betrachten sie als Teil der Zweckbestimmung. Daher hängt die IVDR-Konformität von den Nachweisen hinter jeder Angabe ab, nicht vom Umfang der Dokumentation. Der Einsatz ist hoch: Eine schwerwiegende Abweichung gegen ein unwirksames IVDR-QMS blockiert alle Legacy-Produkte unter diesem System, bis sie geschlossen ist.
Lesen Sie Ihre Akte wie eine Benannte Stelle: 4 Nachweistests
Eine Benannte Stelle liest eine regulatorische IVD-Akte selten von Anfang bis Ende. Stattdessen stellt sie einige harte Fragen in fester Reihenfolge, und jede Antwort entscheidet, ob die nächste überhaupt noch zählt. So ändert eine falsche Klassifizierung das Konformitätsbewertungsverfahren, und selbst starke Leistungsdaten können die Akte dann nicht retten. Ebenso verlieren gute Nachweise an Wert, wenn ein Legacy-Produkt seinen Übergangsstatus bereits verloren hat. Deshalb führen erfahrene QA-Teams dieselben Prüfungen schon vor dem Audit intern durch und schließen Lücken, solange noch Zeit bleibt.
Die vier folgenden Tests halten sich an diese Reihenfolge: Sie beginnen mit der Produktklasse und enden mit der Frage, ob dieselben Nachweise auch eine Einreichung in den USA tragen können.
- Test 1: Hält die Klasse den IVDR-Klassifizierungsregeln stand? (PDF verfügbar)
- Test 2: Stützt der Leistungsbewertungsbericht jede Angabe? (PDF verfügbar)
- Test 3: Erfüllt das Produkt noch die Voraussetzungen für die IVDR-Übergangsfrist? (PDF verfügbar)
- Test 4: Tragen dieselben Nachweise auch einen FDA-510(k)-Antrag? (PDF verfügbar)
Test 1: Hält die Klasse den IVDR-Klassifizierungsregeln stand? (PDF verfügbar)
Die Klasse entscheidet über alles, was folgt: das Konformitätsbewertungsverfahren, wie genau die Benannte Stelle die Akte prüft und wie oft sie wiederkommt. Auditoren prüfen, ob die Zweckbestimmung die gewählte Klasse nach allen sieben Regeln stützt, und vage Angaben können ein Produkt in eine höhere Klasse drängen.
Hier den MDCG 2020-16 rev.5 Leitfaden zur IVDR-Klassifizierung herunterladen
Test 2: Stützt der Leistungsbewertungsbericht jede Angabe? (PDF verfügbar)
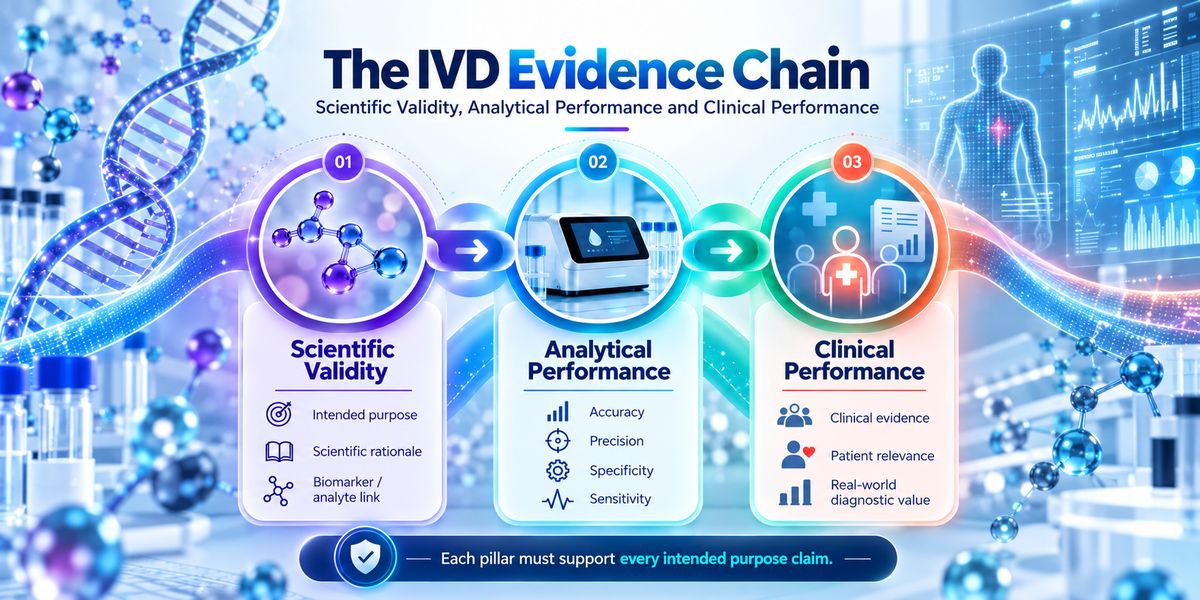
Jede Angabe in der Gebrauchsanweisung braucht Nachweise auf drei Ebenen: wissenschaftliche Validität, Analyseleistung und klinische Leistung. Für Produkte der Klassen C und D ist der Bericht nie abgeschlossen, denn er muss mindestens einmal jährlich aktualisiert werden.
Hier den MDCG 2022-2 Leitfaden zur klinischen Evidenz für IVDs herunterladen
Die folgende Infografik zeigt, wie wissenschaftliche Validität, Analyseleistung und klinische Leistung aufeinander aufbauen und warum eine Lücke in einem einzigen Glied die gesamte Akte schwächt.
Test 3: Erfüllt das Produkt noch die Voraussetzungen für die IVDR-Übergangsfrist? (PDF verfügbar)
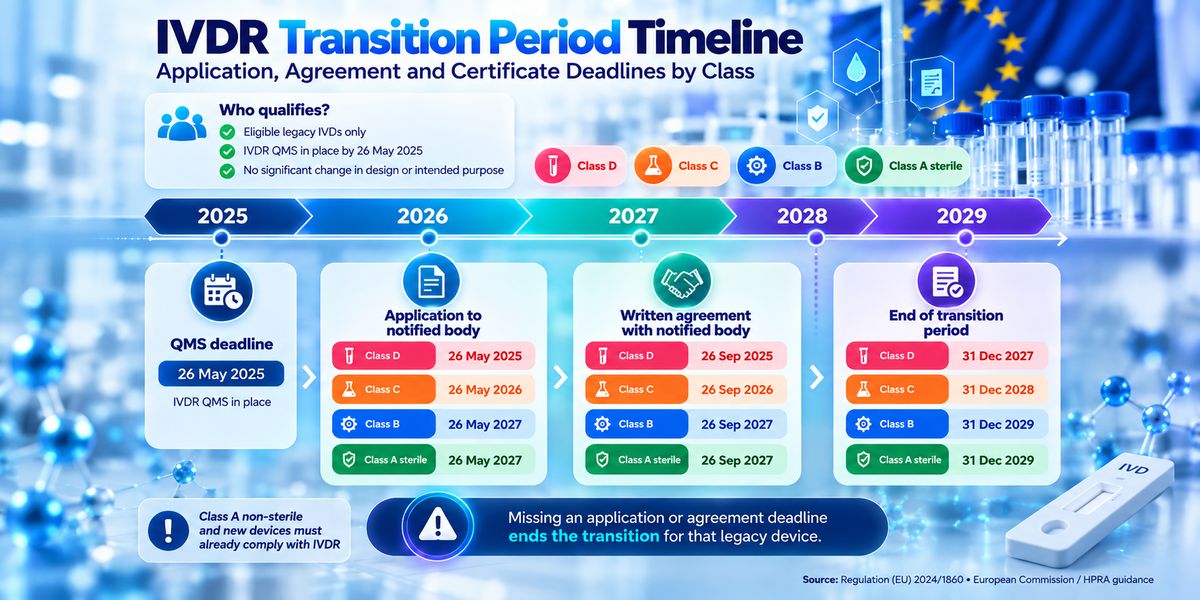
Ein Legacy-Produkt bleibt nur so lange auf dem EU-Markt, wie der Hersteller jede Bedingung erfüllt: ein IVDR-konformes QMS, einen förmlichen Antrag und eine unterzeichnete Vereinbarung mit einer Benannten Stelle bis zur Frist der jeweiligen Klasse. Wird der Antrag zurückgezogen oder endet die Vereinbarung, endet auch die Übergangsfrist für dieses Produkt.
Hier die Q&A der Europäischen Kommission zur IVDR-Übergangsfrist (2024) herunterladen
Die folgende Zeitleiste zeigt alle Fristen für Antrag, Vereinbarung und Zertifikat nach Risikoklasse, sodass Sie auf einen Blick sehen, welche Zeitfenster bereits geschlossen und welche noch offen sind.
Test 4: Tragen dieselben Nachweise auch einen FDA-510(k)-Antrag? (PDF verfügbar)
Die FDA stellt eine andere Frage: Ist der Assay einem legal vermarkteten Vergleichsprodukt (Predicate) im Wesentlichen gleichwertig? Bei IVDs beginnt die FDA meist mit analytischen Studien zu Genauigkeit, Präzision, Spezifität und Sensitivität, sodass viele IVDR-Daten übernommen werden können, sobald sie einem Predicate gegenübergestellt sind.
Hier den 510(k)-Leitfaden der FDA zur substanziellen Gleichwertigkeit (2014) herunterladen
IVDR- und FDA-Anforderungen im direkten Vergleich
Viele Hersteller planen ihre Einreichungen in der EU und in den USA als zwei getrennte Projekte. Tatsächlich verlangen beide Systeme zu großen Teilen dieselben Nachweise, bewerten sie aber unterschiedlich. Die IVDR fragt, ob die Nachweise jede Angabe aus eigener Kraft stützen. Die FDA fragt dagegen meist, ob der Assay einem bereits vermarkteten Produkt entspricht. Daher kann dieselbe analytische Studie in einem Verfahren bestehen und im anderen Fragen aufwerfen. Aus diesem Grund vermeiden Teams, die beide Anforderungskataloge früh abgleichen, doppelte Prüfungen und späte Überraschungen.
Die folgende Tabelle zeigt Zeile für Zeile, wo sich beide Systeme decken und wo ein gemeinsames Nachweispaket zusätzliche Arbeit erfordert.
| Anforderung | EU-IVDR | US-FDA |
|---|---|---|
|
Risikoklassifizierung |
Klassen A, B, C und D nach sieben Regeln in Anhang VIII |
Klassen I, II und III nach den Klassifizierungsvorschriften für Produkte (21 CFR Parts 862–866) |
|
Marktzugang |
CE-Kennzeichnung nach Bewertung durch eine Benannte Stelle für Klasse B, C, D und A steril; für Klasse A nicht steril genügt eine Eigenerklärung |
510(k)-Freigabe, De-Novo-Klassifizierung oder PMA-Zulassung; die meisten Produkte der Klasse I sind ausgenommen |
|
Zentrale Nachweise |
Leistungsbewertungsbericht zu wissenschaftlicher Validität, Analyseleistung und klinischer Leistung |
Analytische Studien zu Genauigkeit, Präzision, Spezifität und Sensitivität sowie klinische Daten, wenn die FDA sie anfordert |
|
Qualitätssystem |
QMS nach Artikel 10 Absatz 8, meist zertifiziert nach EN ISO 13485 |
QMSR (21 CFR Part 820), die seit dem 2. Februar 2026 ISO 13485:2016 einbezieht |
|
Pflichten nach dem Inverkehrbringen |
PMS-Plan, PMPF und ein jährlicher PSUR für Klasse C und D; Meldung schwerwiegender Vorkommnisse innerhalb von 15 Tagen |
Medical Device Reporting nach 21 CFR Part 803, in der Regel innerhalb von 30 Tagen bzw. innerhalb von 5 Arbeitstagen, wenn Abhilfemaßnahmen nötig sind |
Häufige Lücken bei der IVDR-Konformität, die Auditoren bemängeln
Die meisten IVDR-Auditbefunde entstehen nicht durch schlechte Wissenschaft, sondern durch Akten, die unterschiedliche Geschichten erzählen. Tatsächlich nennt Team-NB unvollständige und schlecht strukturierte Einreichungen als Hauptgründe für Verzögerungen bei der Prüfung. Zum Glück tauchen immer wieder dieselben fünf Lücken auf, und für jede gibt es eine klare Lösung.
- Unvollständige Dokumentation: Fehlende Nachweise lösen zusätzliche Prüfrunden aus. Verknüpfen Sie jede GSPR mit ihrem Nachweis.
- Uneinheitliche Zweckbestimmung: Wichtige Dokumente beschreiben das Produkt unterschiedlich. Richten Sie alle an einer einzigen Master-Aussage aus.
- Mehrdeutige Angaben: Vage Formulierungen können die Klasse erhöhen. Formulieren Sie präzise Angaben mit klaren Einschränkungen.
- Schwache Leistungsbewertung: Die Angaben stützen sich auf wenige Literaturquellen. Führen Sie jede Angabe auf alle drei Nachweissäulen zurück.
- Veraltete Berichte: Aktualisierungen für Klasse C und D geraten in Verzug. Verankern Sie die PMPF mit festen Auslösern im PMS-Plan.
Fazit
Bei den Benannten Stellen zeichnet sich ein klarer Trend ab: Die Zertifizierung dauert weiterhin lange, und lückenhafte Akten dauern noch länger. In der jüngsten Team-NB-Umfrage dauerte die Ausstellung neuer IVDR-Zertifikate in 61 % der Fälle 13 bis 18 Monate. Gleichzeitig ist die Frist für Klasse D Ende 2027 nur noch gut ein Jahr entfernt. Deshalb behandeln Teams, die unter den IVD-Vorschriften erfolgreich sind, die Audit-Bereitschaft als festen Teil ihrer täglichen Qualitätsarbeit. Eine belastbare Klassifizierung, rückverfolgbare Nachweise und ein klarer Übergangsplan schützen jede IVD-Akte, und dieselbe Disziplin stärkt jede Medizinprodukte-Registrierung im gesamten Portfolio.

Medical Devices & IVDs EU Registration
We guide companies through medical device and IVD EU registration by supporting MDR and IVDR requirements, technical documentation, and structured processes for compliant market access.
FAQ
Das Produkt verliert die verlängerte IVDR-Übergangsfrist. Für eigenerklärte Produkte der Klasse C musste die schriftliche Vereinbarung mit einer Benannten Stelle bis zum 26. September 2026 unterzeichnet sein. Ohne sie darf das Legacy-Produkt nicht auf dem EU-Markt bleiben, bis es ein vollständiges IVDR-Zertifikat erhält.
Sie prüfen, ob die Nachweise jede Angabe der Zweckbestimmung stützen. Die Prüfer führen jede Angabe auf wissenschaftliche Validität, Analyseleistung und klinische Leistung zurück und erwarten einen Leistungsbewertungsplan als Grundlage des Berichts. Für Produkte der Klassen C und D muss der Bericht mindestens einmal jährlich aktualisiert werden.
Ja, teilweise. Analytische Daten zu Genauigkeit, Präzision, Spezifität und Sensitivität lassen sich oft übernehmen, doch die FDA bewertet sie im Vergleich zu einem legal vermarkteten Vergleichsprodukt (Predicate). Hersteller benötigen in der Regel einen Predicate-Vergleich, eine US-spezifische Kennzeichnung und in manchen Fällen zusätzliche klinische Daten.
Quellen

Alireza Zarei is the founder and CEO of Zamann Pharma Support GmbH in Germany. He pairs 20 years in GMP—beginning in a lab in 2005—with front-line global project delivery for companies such as Boehringer Ingelheim, Roche, BioNTech, Takeda, Fresenius Medical Care, Biotest, ratiopharm and others. He focuses on innovative validation and qualification procedures, master data management strategies, end-to-end LIMS implementation and care, with pragmatic advice on general Quality Management topics and management level OpEx consulting. Together with his team he also created Pharmuni.com as the leading GMP learning platform in the industry.