
Unter der alten IVD-Richtlinie benötigten nur etwa 8 % der In-vitro-Diagnostika eine benannte Stelle, bevor sie auf den EU-Markt kamen. Heute stellt die IVDR jedoch rund 80 % von ihnen unter die Kontrolle einer benannten Stelle, und Auditoren blicken längst über das Etikett hinaus auf das Qualitätsmanagementsystem dahinter. Dadurch ist die IVD-Registrierung zu einer Frage belastbarer Nachweise geworden, nicht bloßer Formalitäten. Benannte Stellen prüfen, wie Sie jedes Produkt klassifizieren, wie Sie seine Leistung belegen und wie Ihre technische Dokumentation jede Angabe mit Daten verknüpft. Zugleich ist die EUDAMED-Registrierung seit Mai 2026 verpflichtend. Deshalb führt Sie dieser Leitfaden Schritt für Schritt von der Risikoklasse bis zur CE-Kennzeichnung, damit Ihre Unterlagen jeder Prüfung standhalten.
Table of Contents
Wie sich die IVD-Registrierung von der Zulassung von Medizinprodukten unterscheidet
Anders als die meisten Medizinprodukte kommt ein IVD nie mit dem Patienten in Berührung. Stattdessen untersucht es eine Probe wie Blut, Urin oder Gewebe, daher liegt sein Hauptrisiko in einem falschen Ergebnis, das zu einer falschen klinischen Entscheidung führt. Aus diesem Grund ersetzt die IVDR die klinische Bewertung durch die Leistungsbewertung, die auf wissenschaftlicher Validität, Analyseleistung und klinischer Leistung beruht. Auch der vorgesehene Anwender prägt das Risiko. Ein Test in den Händen geschulter Laborfachkräfte birgt weniger Risiko als derselbe Test in Laienhand, deshalb fallen die meisten Produkte zur Eigenanwendung in Klasse C. Therapiebegleitende Diagnostika gehen noch weiter, denn sie entscheiden, welche Patienten ein bestimmtes Arzneimittel erhalten. Folglich muss die benannte Stelle eine Arzneimittelbehörde konsultieren, bevor sie diese Produkte zertifiziert.
Warum die IVDR-Konformität beim Qualitätsmanagementsystem beginnt
Eine technische Dokumentation scheitert selten an sich selbst; sie scheitert an dem System dahinter. Aus diesem Grund prüfen benannte Stellen die regulatorischen Anforderungen an IVD über das Qualitätsmanagementsystem nach ISO 13485. Zuerst führen sie Produktaussagen auf die Designlenkung zurück. Anschließend prüfen sie, ob das Änderungsmanagement nicht freigegebene Änderungen verhindert. Schließlich kontrollieren sie, ob Daten nach dem Inverkehrbringen in das Risikomanagement und die Leistungsbewertung zurückfließen. Bricht ein Glied der Kette, folgt eine Abweichung, und das Zertifikat lässt auf sich warten. Diese Wartezeit ist teuer, denn die Hälfte der benannten Stellen nach IVDR benötigt inzwischen 13 bis 18 Monate, um ein neues QMS-Zertifikat auszustellen. Die IVDR-Konformität beginnt daher lange vor der Einreichung.
Der Weg zur CE-Kennzeichnung von IVD, Schritt für Schritt
Die CE-Kennzeichnung von IVD funktioniert weniger wie eine Checkliste und mehr wie eine Kette. Jeder Schritt gibt sein Ergebnis an den nächsten weiter, daher wandert ein früher Fehler bis zur benannten Stelle. Ein Produkt in der falschen Klasse folgt zum Beispiel dem falschen Konformitätsbewertungsverfahren, und die Nachweise dahinter passen nicht mehr zur Zweckbestimmung. Ebenso hinterlässt eine Leistungsbewertung, die an der Zweckbestimmung vorbeigeht, Lücken in der technischen Dokumentation. Wer die Reihenfolge einhält, spart deshalb monatelange Nacharbeit.
Die folgenden vier Schritte bilden diese Kette ab, von der Risikoklassifizierung über Leistungsnachweise und technische Dokumentation bis zur EUDAMED-Registrierung.
- IVD-Klassifizierung nach den sieben IVDR-Regeln (PDF verfügbar)
- Leistungsbewertung und klinische Nachweise (PDF verfügbar)
- Technische Dokumentation für die Prüfung durch die benannte Stelle (PDF verfügbar)
- EUDAMED-Registrierung und Pflichten nach dem Inverkehrbringen (PDF verfügbar)
Die folgende Infografik zeigt die vier Schritte von der Risikoklasse bis zur EUDAMED-Registrierung und macht deutlich, wie jedes Ergebnis in den nächsten Schritt einfließt und warum eine Lücke in jeder Phase später wieder auftaucht.
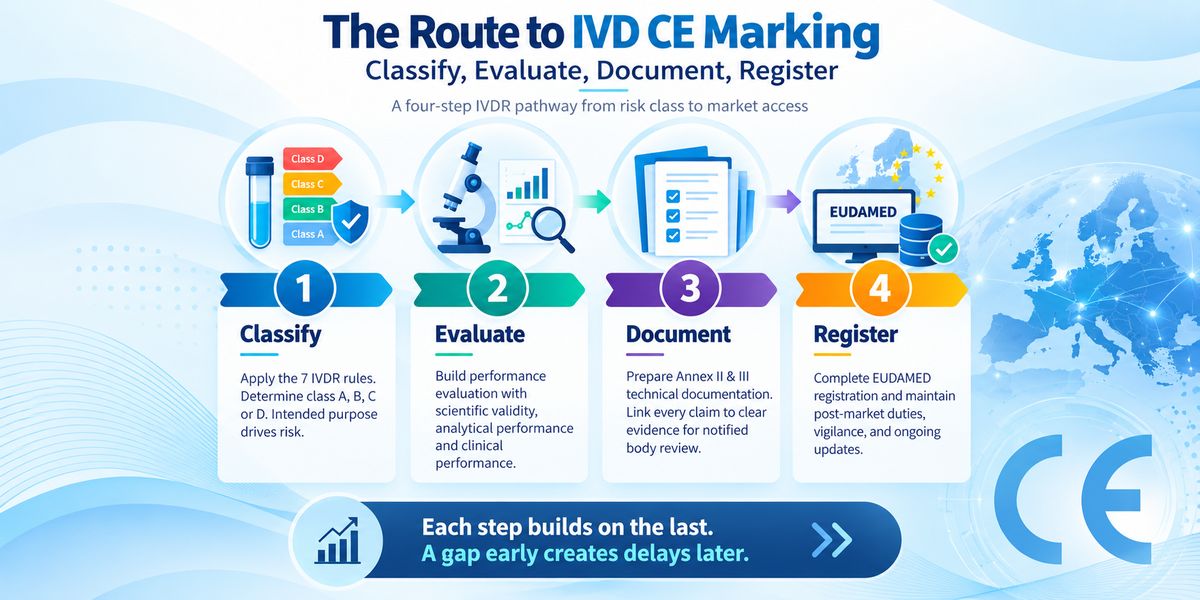
IVD-Klassifizierung nach den sieben IVDR-Regeln (PDF verfügbar)
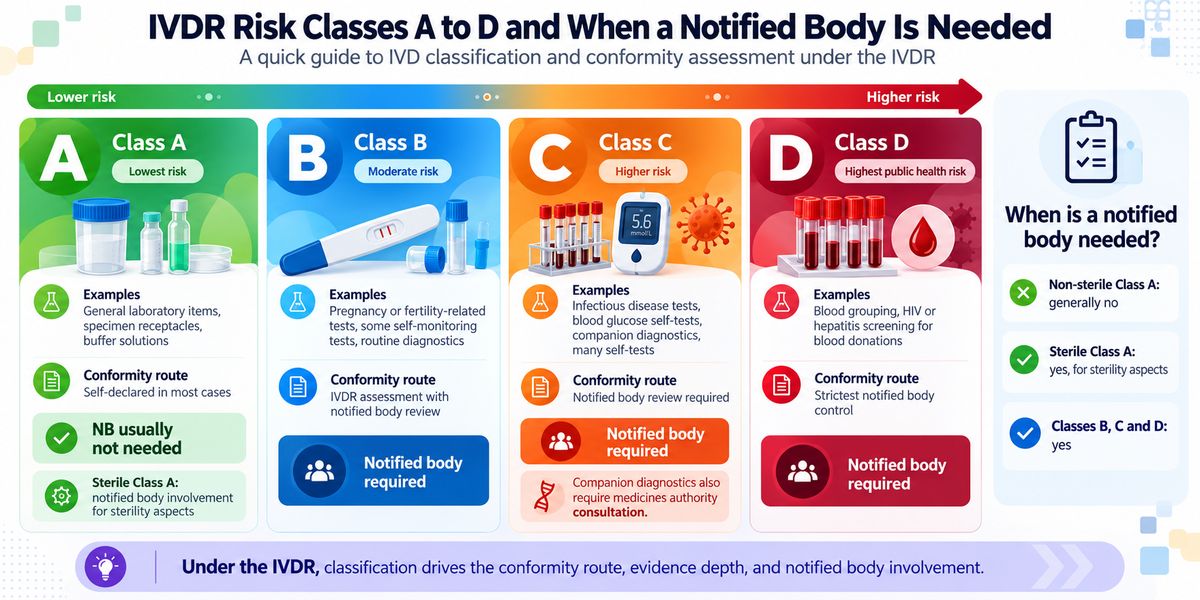
Nach der IVDR bestimmt die Zweckbestimmung die Risikoklasse, und sieben Regeln in Anhang VIII ordnen jedes IVD der Klasse A, B, C oder D zu. Diese Klasse legt anschließend das Konformitätsbewertungsverfahren, die Prüftiefe der benannten Stelle und bei therapiebegleitenden Diagnostika eine verpflichtende Konsultation einer Arzneimittelbehörde fest.
MDCG 2020-16 rev.5 zu den IVD-Klassifizierungsregeln (2026) hier herunterladen
Die folgende Infografik zeigt die vier IVDR-Risikoklassen und ab wann die Prüfung durch eine benannte Stelle verpflichtend wird.
Leistungsbewertung und klinische Nachweise (PDF verfügbar)
Die IVDR verlangt von Herstellern drei Nachweise: dass der Analyt mit einem klinischen Zustand zusammenhängt, dass der Test ihn korrekt misst und dass seine Ergebnisse in der Zielpopulation bestehen. Diese Leistungsbewertung ist nie abgeschlossen, denn Daten nach dem Inverkehrbringen müssen den Bericht über die gesamte Lebensdauer des Produkts weiter speisen.
MDCG 2022-2 Leitfaden zu klinischen Nachweisen für IVD hier herunterladen
Technische Dokumentation für die Prüfung durch die benannte Stelle (PDF verfügbar)
Die technische Dokumentation nach Anhang II und III muss in einer klaren, durchsuchbaren Akte zeigen, wie das Produkt jede anwendbare grundlegende Sicherheits- und Leistungsanforderung erfüllt. Benannte Stellen nennen unvollständige Einreichungen und schlecht strukturierte Unterlagen als häufigste Ursachen für Verzögerungen bei der Prüfung.
Team-NB-Leitfaden zur technischen Dokumentation nach IVDR (2025) hier herunterladen
EUDAMED-Registrierung und Pflichten nach dem Inverkehrbringen (PDF verfügbar)
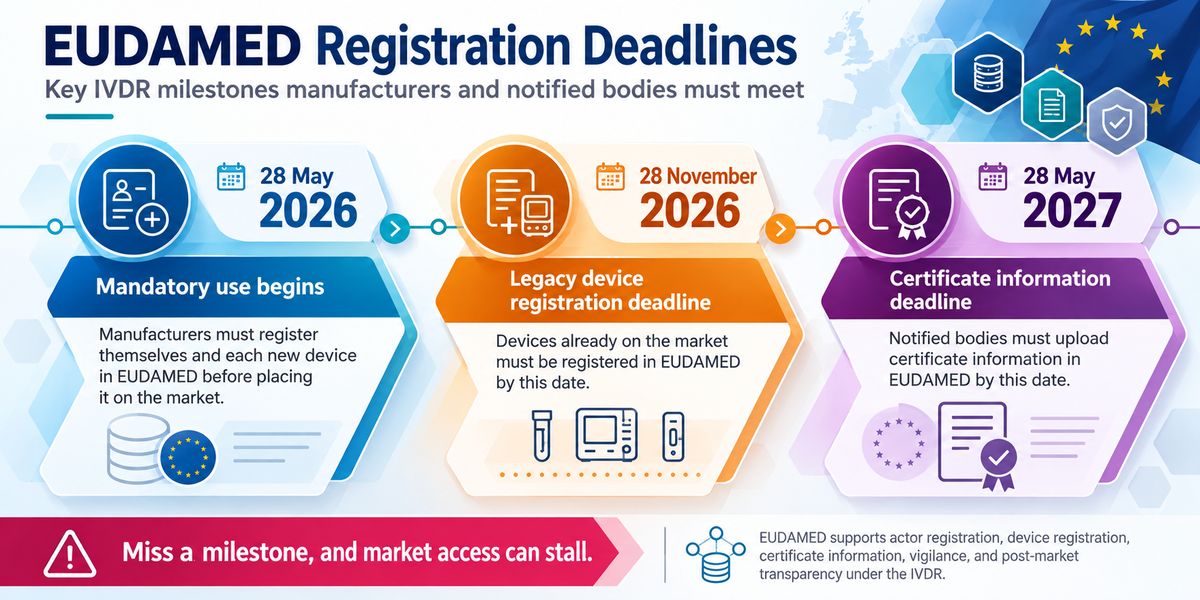
Seit dem 28. Mai 2026 müssen Hersteller sich selbst und jedes neue Produkt vor dem Inverkehrbringen in EUDAMED registrieren; bereits verkaufte Produkte müssen bis zum 28. November 2026 folgen. Vigilanz, PSUR und PMPF halten das Zertifikat anschließend gültig.
EUDAMED-Q&A zur schrittweisen Einführung hier herunterladen
Die folgende Infografik zeigt die drei EUDAMED-Meilensteine, die Hersteller und benannte Stellen einhalten müssen, damit Sie erkennen, welche Pflicht für Ihre Produkte gilt und wann sie fällig wird.
Übergangsfristen der IVDR und die anstehenden Termine
Die Verordnung (EU) 2024/1860 hat Alt-IVD mehr Zeit verschafft, aber keine bedingungslose Zeit. Stattdessen bleibt ein Produkt nur so lange auf dem Markt, wie der Hersteller jede Bedingung erfüllt. Zuerst musste das Qualitätsmanagementsystem bis zum 26. Mai 2025 der IVDR entsprechen. Anschließend muss der Hersteller innerhalb fester Fristen einen Antrag bei einer benannten Stelle stellen und eine schriftliche Vereinbarung unterzeichnen. Außerdem darf das Produkt keine wesentlichen Änderungen an Auslegung oder Zweckbestimmung erfahren. Zugleich verhandeln Parlament und Rat noch über die gezielte Überarbeitung der Kommission vom Dezember 2025, daher gelten die aktuellen Fristen weiterhin.
Die folgende Tabelle zeigt für jede Gruppe von Alt-IVD die letzten Termine für den Antrag bei einer benannten Stelle, die Unterzeichnung der Vereinbarung und das weitere Inverkehrbringen in der EU.
| Gruppe der Alt-IVD | Antrag bei einer benannten Stelle bis | Schriftliche Vereinbarung bis | Inverkehrbringen zulässig bis |
|---|---|---|---|
|
Bescheinigung einer benannten Stelle nach IVDD |
26. Mai 2025 |
26. September 2025 |
31. Dezember 2027 |
|
Nach IVDD selbst erklärt, jetzt Klasse D |
26. Mai 2025 |
26. September 2025 |
31. Dezember 2027 |
|
Nach IVDD selbst erklärt, jetzt Klasse C |
26. Mai 2026 |
26. September 2026 |
31. Dezember 2028 |
|
Nach IVDD selbst erklärt, jetzt Klasse B oder sterile Klasse A |
26. Mai 2027 |
26. September 2027 |
31. Dezember 2029 |
|
Nicht sterile Klasse A |
Keine Übergangsfrist |
Keine Übergangsfrist |
Volle IVDR-Konformität seit 26. Mai 2022 |
IVD-Registrierung außerhalb der EU
Eine IVDR-Akte bleibt selten nur in Europa, denn ihre Leistungsdaten und das Qualitätsmanagementsystem nach ISO 13485 unterstützen auch andere Märkte. In den USA hat eine CE-Bescheinigung jedoch keine rechtliche Wirkung, daher verlangt die FDA weiterhin einen 510(k)-, De-Novo- oder PMA-Antrag, auch wenn die IVDR-Leistungsdaten oft dessen Rückgrat bilden. Großbritannien ist einfacher: Am 21. Oktober 2026 bestätigte das Vereinigte Königreich die langfristige Anerkennung CE-gekennzeichneter IVD, wobei die Registrierung bei der MHRA weiterhin erforderlich bleibt. Zugleich deckt ein einziges MDSAP-Audit die Prüfung des Qualitätsmanagementsystems für die USA, Kanada, Brasilien, Japan und Australien ab. Kurz gesagt: Eine starke IVDR-Akte ist der schnellste Ausgangspunkt für den globalen Marktzugang.
Fazit
Benannten Stellen fehlt es nicht mehr an Anträgen, sondern an vollständigen Anträgen. In der jüngsten Umfrage der Kommission unter den benannten Stellen gaben nur 5 der 19 nach IVDR benannten Stellen an, dass mehr als die Hälfte der eingereichten Unterlagen vollständig ist. Infolgedessen geraten Prüfungen oft wegen fehlender Daten ins Stocken, lange bevor ein Auditor die wissenschaftliche Grundlage bewertet. Für Hersteller ist die Lehre daraus klar. Eine erfolgreiche IVD-Registrierung hängt heute weniger von Schnelligkeit ab als von einer Akte, die korrekt klassifiziert, durch aktuelle Leistungsnachweise gestützt und von jeder Produktaussage bis zu den zugrunde liegenden Daten rückverfolgbar ist. Zugleich können Teams, die bereits die Registrierung von Medizinprodukten nach MDR steuern, einen Großteil dieser Disziplin auf ihre IVD übertragen. Am Ende erreichen die Akten, die die wenigsten Fragen aufwerfen, in der Regel als Erste den Markt.

Medical Devices & IVDs EU Registration
We guide companies through medical device and IVD EU registration by supporting MDR and IVDR requirements, technical documentation, and structured processes for compliant market access.
FAQ
In der Regel 13 bis 18 Monate. In der Umfrage der Kommission von 2026 nannten 67 % der benannten Stellen nach IVDR diesen Zeitraum für ein kombiniertes QMS- und Produktzertifikat.
Ja. Therapiebegleitende Diagnostika gehören zur Klasse C, und die benannte Stelle muss vor der Ausstellung des Zertifikats eine nationale Arzneimittelbehörde oder die EMA konsultieren.
Nur bei nicht wesentlichen Änderungen. Eine wesentliche Änderung an Auslegung oder Zweckbestimmung beendet die Übergangsfrist und erfordert eine vollständige IVDR-Zertifizierung.
Quellen

Alireza Zarei is the founder and CEO of Zamann Pharma Support GmbH in Germany. He pairs 20 years in GMP—beginning in a lab in 2005—with front-line global project delivery for companies such as Boehringer Ingelheim, Roche, BioNTech, Takeda, Fresenius Medical Care, Biotest, ratiopharm and others. He focuses on innovative validation and qualification procedures, master data management strategies, end-to-end LIMS implementation and care, with pragmatic advice on general Quality Management topics and management level OpEx consulting. Together with his team he also created Pharmuni.com as the leading GMP learning platform in the industry.