
Im Jahr 2018 hat die FDA 85 GMP-Warning-Letters an Arzneimittelhersteller ausgestellt, und 42 davon beanstandeten Mängel bei der Datenintegrität. Mit anderen Worten: Fast die Hälfte aller Schreiben wies auf dieselbe Schwachstelle hin. Heute folgen Inspektoren derselben Logik, wenn sie ein berichtetes Ergebnis auswählen und es bis zu den Rohdaten, dem Audit Trail und der freigebenden Person zurückverfolgen. Viele QC-Labore arbeiten jedoch noch mit Papierakten, Tabellenkalkulationen und manueller Datenübertragung, sodass diese Kette häufig abreißt. Aus diesem Grund gilt LIMS-Software in der Pharmaindustrie heute als zentrales GMP-Kontrollinstrument und nicht als bloßes IT-Upgrade. Im Rahmen der umfassenden Digitalisierung in der Pharmaindustrie verknüpft ein validiertes LIMS-Proben, Ergebnisse und Freigaben in einem kontrollierten System. In diesem Leitfaden erklären wir, wie ein LIMS die Datenintegrität schützt, worauf Inspektoren achten und wie Sie es für den GMP-Einsatz validieren.
Inhaltsverzeichnis
Was ist LIMS-Software in der Pharmaindustrie?
Ein pharmazeutisches LIMS ist ein validiertes Softwaresystem, das den gesamten Lebenszyklus von QC-Proben steuert, von der Probenerfassung und Prüfzuweisung über Ergebnisse und Spezifikationsprüfungen bis zur Chargenfreigabe. Im GMP-Labor dient es zudem als führendes System (System of Record), sodass jedes Ergebnis zuordenbar, mit Zeitstempel versehen und bis zum durchführenden Analytiker rückverfolgbar bleibt. Ein LIMS arbeitet jedoch selten allein. Ein Chromatographie-Datensystem (CDS) steuert HPLC- oder GC-Geräte und verarbeitet die Rohdaten, während das LIMS das Ergebnis übernimmt und mit der Spezifikation abgleicht. Ebenso erfasst ein elektronisches Laborjournal (ELN) die Methodenentwicklung und experimentelle Beobachtungen und unterstützt daher eher die F&E als die routinemäßige QC-Prüfung. Kurz gesagt: Das CDS erzeugt die Daten, das ELN dokumentiert die Wissenschaft, und das LIMS steuert die Freigabeentscheidung.
Warum ein GMP-LIMS bei Inspektionen entscheidend ist
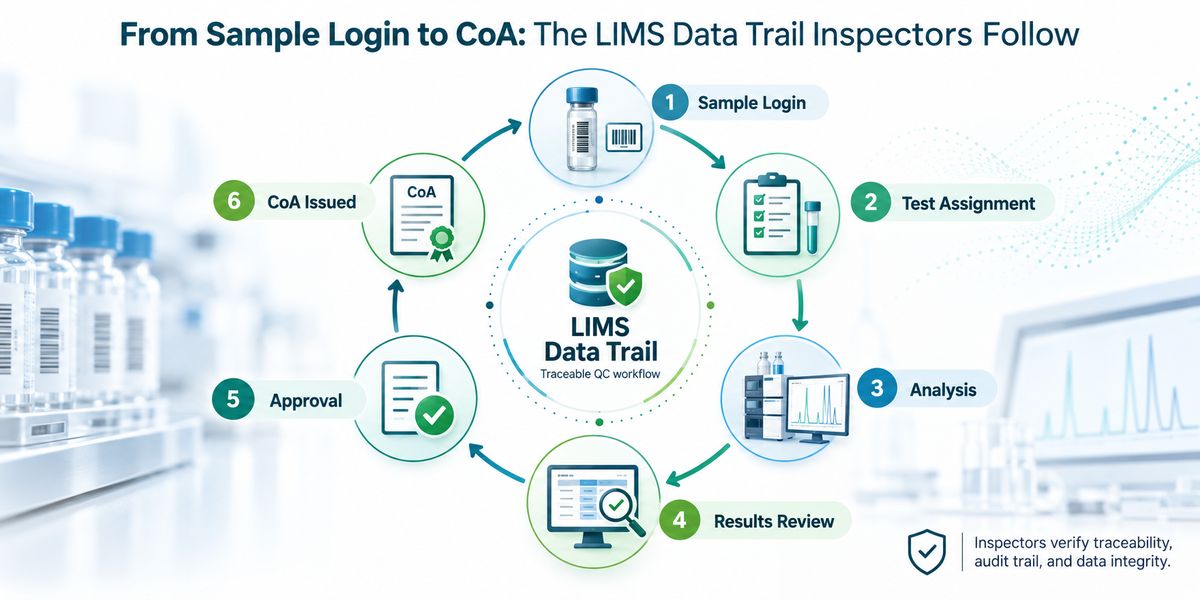
Inspektoren beginnen häufig mit einem einzelnen berichteten Ergebnis und verfolgen es rückwärts: vom Analysenzertifikat über das freigegebene Ergebnis, die Rohdaten und den Analytiker bis zur Probenerfassung. Bei jedem Schritt stellen sie dieselben Fragen: Wer hat das getan, wann, und hat jemand etwas verändert? Liegen die Antworten in einem Papier-Laborjournal, einer Tabellenkalkulation und einer separaten Gerätedatei, entstehen in der Kette schnell Lücken. Ein validiertes GMP-LIMS erfasst dagegen jeden Schritt in einem kontrollierten Datensatz, sodass die Kette vollständig und zuordenbar bleibt. Dadurch kann Ihr Team den Inspektoren genau die Nachweise vorlegen, die 21 CFR Part 11 und EU-GMP-Annex 11 fordern, statt sie unter Zeitdruck zu rekonstruieren.
Die folgende Tabelle zeigt, wie zentrale Anforderungen aus 21 CFR Part 11 und EU-GMP-Annex 11 in LIMS-Kontrollen umgesetzt werden und worauf Inspektoren vor Ort achten.
| Kontrollbereich | Regulatorische Grundlage | Umsetzung im LIMS | Prüfpunkte der Inspektoren |
|---|---|---|---|
|
Audit Trail |
21 CFR 11.10(e); Annex 11, Ziffer 9 |
Protokolliert, wer GMP-Daten erstellt, geändert oder gelöscht hat, mit Datum, Uhrzeit und Änderungsgrund |
Der Audit Trail ist aktiv, nicht editierbar und wird regelmäßig überprüft |
|
Zugriffskontrolle |
21 CFR 11.10(d) und 11.10(g); Annex 11, Ziffer 12 |
Vergibt eindeutige Benutzerkonten und rollenbasierte Berechtigungen |
Es gibt keine geteilten Logins, und jede Änderung von Zugriffsrechten wird dokumentiert |
|
Elektronische Signaturen |
21 CFR 11.50 und 11.70; Annex 11, Ziffer 14 |
Verknüpft jede Signatur dauerhaft mit dem zugehörigen Datensatz, inklusive Name, Datum, Uhrzeit und Bedeutung |
Signaturen lassen sich weder kopieren noch entfernen, und ihre Bedeutung (Prüfung oder Freigabe) ist eindeutig |
|
Datenübertragung und manuelle Eingabe |
Annex 11, Ziffern 5 und 6 |
Nutzt validierte Schnittstellen und ergänzt eine zweite Prüfung kritischer manueller Eingaben |
Schnittstellen sind validiert, und kritische manuell eingegebene Daten werden verifiziert |
Wie ein pharmazeutisches LIMS die Datenintegrität im QC-Labor schützt
Datenintegrität scheitert selten an einem einzelnen großen Ereignis. Stattdessen geht sie durch kleine Lücken verloren, etwa durch ein geteiltes Passwort, eine ungeprüfte Änderung oder ein manuell eingetipptes Ergebnis. Ein pharmazeutisches LIMS schließt diese Lücken, indem es die ALCOA+-Prinzipien in die tägliche Laborarbeit integriert, sodass jeder Datensatz vom Moment seiner Erstellung an zuordenbar, korrekt und vollständig bleibt. In der Praxis konzentrieren sich Inspektoren auf einige zentrale Kontrollen, die zeigen, ob ein System GMP-Daten wirklich schützt oder sie lediglich speichert.
Die folgenden vier Kontrollen zeigen, wo dieser Unterschied sichtbar wird, von Audit Trails und elektronischen Signaturen über Benutzerzugriffe bis hin zu OOS-Workflows und Geräteschnittstellen.
- Audit Trails und elektronische Signaturen (PDF verfügbar)
- Benutzerzugriff und rollenbasierte Berechtigungen (PDF verfügbar)
- OOS-Ergebnisse und Untersuchungsabläufe (PDF verfügbar)
- Geräte- und CDS-Schnittstellen (PDF verfügbar)
Die folgende Infografik zeigt den Weg eines QC-Ergebnisses von der Probenerfassung bis zum Analysenzertifikat und markiert die Prüfpunkte, an denen Inspektoren kontrollieren, ob jeder Datensatz vollständig, zuordenbar und unverändert bleibt.
Audit Trails und elektronische Signaturen (PDF verfügbar)
Ein LIMS-Audit-Trail protokolliert, wer GMP-Daten erstellt, geändert oder gelöscht hat, wann dies geschah und warum. Elektronische Signaturen verknüpfen anschließend jede Prüfung und Freigabe dauerhaft mit einer namentlich bekannten Person, sodass jede Entscheidung zuordenbar bleibt.
Benutzerzugriff und rollenbasierte Berechtigungen (PDF verfügbar)
Eindeutige Logins und rollenbasierte Berechtigungen stellen sicher, dass nur geschulte und autorisierte Benutzer LIMS-Daten eingeben, ändern oder freigeben können. Die Trennung von Administratorrechten und Routinebenutzern verhindert zudem, dass jemand die Datensätze verändert, für die er selbst verantwortlich ist.
PIC/S-Leitfaden PI 041-1 zur Datenintegrität (2021) herunterladen
OOS-Ergebnisse und Untersuchungsabläufe (PDF verfügbar)
Ein LIMS markiert Out-of-Specification-Ergebnisse (OOS), sobald ein Analytiker sie eingibt, und hält die Charge zurück, bis die Untersuchung abgeschlossen ist. Anschließend führt es das Labor durch eine dokumentierte Untersuchung in Phase I und Phase II, sodass kein Ergebnis ohne wissenschaftliche Begründung verworfen wird.
Geräte- und CDS-Schnittstellen (PDF verfügbar)
Validierte Schnittstellen übertragen Ergebnisse direkt von Geräten und Chromatographie-Datensystemen in das LIMS und beseitigen so das Risiko manueller Übertragungsfehler. Inspektoren erwarten, dass diese Übertragungen integrierte Prüfungen enthalten, die bestätigen, dass die Daten vollständig und unverändert ankommen.
EudraLex Band 4, Anhang 11: Computergestützte Systeme herunterladen
So validieren Sie ein LIMS nach GAMP 5
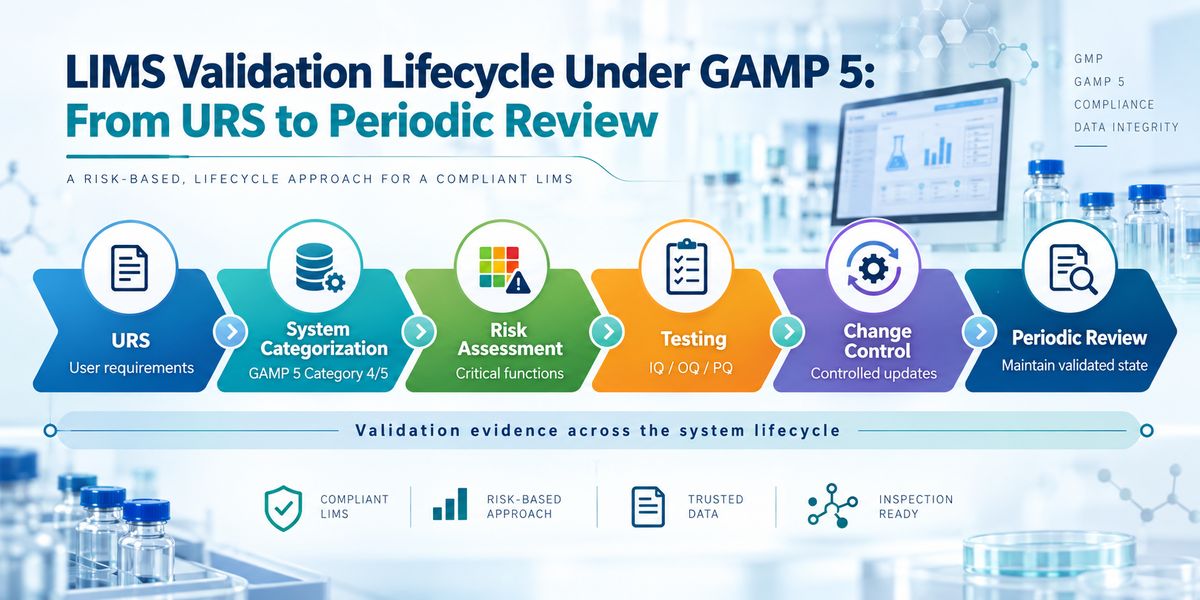
Die LIMS-Validierung beginnt mit einer Benutzeranforderungsspezifikation (URS), die den Bedarf des Labors und seine GMP-kritischen Funktionen festlegt. Anschließend klassifiziert das Team das System nach GAMP 5: Die meisten LIMS-Plattformen gelten als konfigurierte Produkte der Kategorie 4, während kundenspezifischer Code in Kategorie 5 fällt. Eine Risikobewertung konzentriert die Tests dann auf kritische Funktionen, und eine Traceability-Matrix verknüpft jeden Test mit der URS. Die Computersystemvalidierung endet jedoch nicht mit dem Go-live, sondern setzt sich über Change Control und periodische Überprüfung fort, also genau dort, wo Inspektoren häufig Lücken finden.
Die folgende Infografik zeigt jede Phase des GAMP-5-Validierungslebenszyklus für ein LIMS, von der URS bis zur periodischen Überprüfung, damit Ihr Team erkennt, wo vor und nach dem Go-live dokumentierte Nachweise vorliegen müssen.
Wie eine erfolgreiche LIMS-Implementierung aussieht
Eine erfolgreiche LIMS-Implementierung hängt weniger von der Software selbst ab als davon, wie das Unternehmen sie vorbereitet. Labware LIMS ist dafür ein gutes Beispiel, da viele Pharmaunternehmen das System an mehreren QC-Standorten gleichzeitig einsetzen. Zunächst müssen Teams die Stammdaten sorgfältig steuern, denn Spezifikationen, Prüfmethoden und Produktcodes bestimmen jedes Ergebnis, das das System berechnet. Anschließend harmonisiert ein globales Template die zentralen Workflows über alle Standorte hinweg und lässt dennoch begründete lokale Abweichungen zu. Ebenso wichtig ist eine rollenbasierte Schulung, die sicherstellt, dass Analytiker und Prüfer das System so nutzen, wie es validiert wurde, und nicht so, wie sie früher mit Papierprozessen gearbeitet haben. Schließlich führen kontrollierte Release-Zyklen neue Funktionen in geplanten und getesteten Paketen ein, sodass das System wachsen kann, ohne seinen validierten Zustand zu verlassen.
Fazit
Der Inspektionsdruck steigt, statt nachzulassen. Im Geschäftsjahr 2025 meldete das Arzneimittelzentrum der FDA einen Anstieg der ausgestellten Warning Letters um 50 %, ein klares Zeichen dafür, dass die Behörde ihre Durchsetzung verstärkt. Gleichzeitig bleiben Lücken bei Datenintegrität, Zugriffskontrolle und Audit Trails wiederkehrende Themen bei Laborbeanstandungen. Aus diesem Grund sollte LIMS-Software in der Pharmaindustrie als lebendiges GMP-Kontrollinstrument verstanden werden und nicht als einmaliges IT-Projekt. Wenn Teams das System nach GAMP 5 validieren, Stammdaten konsequent steuern, Audit Trails prüfen und jede Änderung kontrollieren, wird jedes QC-Ergebnis zu einem Nachweis, den sie verteidigen können. Als praktischer nächster Schritt empfiehlt sich eine Gap-Analyse Ihrer aktuellen Laborsysteme, bevor ein Inspektor sie für Sie durchführt.

Digital Solutions for GMP Operations
We support pharmaceutical teams in implementing, maintaining, and optimizing GMP software, data management systems, and computerized workflows that strengthen compliance, data integrity, and operational efficiency.
FAQ
Nein. Ein Anbieter kann technische Part-11-Kontrollen wie Audit Trails und elektronische Signaturen bereitstellen, doch die Konformität hängt davon ab, wie das regulierte Unternehmen das System konfiguriert, validiert und betreibt. Jeder GMP-Workflow muss für seinen vorgesehenen Verwendungszweck validiert und durch SOPs, Benutzerschulungen und regelmäßige Audit-Trail-Reviews abgesichert werden.
Audit Trails sollten so häufig überprüft werden wie die Daten, auf die sie sich beziehen. Legen die GMP-Vorschriften einen Prüfzeitpunkt fest, etwa vor der Chargenfreigabe, folgt das Audit-Trail-Review derselben Häufigkeit. Ist keine Häufigkeit festgelegt, bestimmen Sie diese über eine dokumentierte Risikobewertung auf Basis der Datenkritikalität.
Die meisten LIMS-Plattformen sind konfigurierte Produkte der GAMP-5-Kategorie 4, da Labore Standardsoftware durch Konfiguration anpassen und keinen neuen Code entwickeln. Kundenspezifisch programmierte Funktionen fallen in Kategorie 5 und erfordern eine umfassendere Validierung, weshalb viele LIMS-Validierungsstrategien beide Kategorien abdecken.
Quellen

Reza Esmaeili is a technology and product leader in Germany, combining CTO and CPO experience to bridge engineering execution with customer-driven product strategy. He has led cloud and automation initiatives that improved operational efficiency and reduced costs. He has managed cross-functional teams of engineers and product managers and brought new software products from concept to market. He focuses on building data-driven product organizations by introducing analytics to track performance and guide decisions. He champions Agile ways of working to shorten feedback loops, improve quality, and accelerate go-to-market execution in close partnership with sales and marketing.