Laut dem südkoreanischen Ministerium für Lebensmittel- und Arzneimittelsicherheit (MFDS) wurden im Jahr 2025 in Südkorea 7.675 Zulassungen, Zertifizierungen und Meldungen für Medizinprodukte registriert. Der Eintritt in diesen wettbewerbsintensiven Markt erfordert jedoch mehr als nur die Einreichung eines Antrags. Die Registrierung von Medizinprodukten in Südkorea setzt eine korrekte Klassifizierung, eine vollständige technische Dokumentation und die Einhaltung der geltenden KGMP-Anforderungen voraus. Daher müssen Hersteller die Vorschriften zur UDI-Kennzeichnung, die Pflichten des lokalen Zulassungsinhabers und die Zulassungsverfahren der MFDS kennen. Dieser Leitfaden erläutert die wichtigsten regulatorischen Anforderungen und unterstützt Regulatory-Affairs-Teams dabei, Verzögerungen zu vermeiden und einen erfolgreichen Markteintritt vorzubereiten.
Inhaltsverzeichnis
Was ist die Registrierung von Medizinprodukten in Südkorea?
Die Registrierung von Medizinprodukten in Südkorea ist ein regulatorisches Verfahren, das Hersteller vor dem Inverkehrbringen ihrer Produkte auf dem südkoreanischen Markt durchlaufen müssen. Gemäß dem Medizinproduktegesetz (Medical Devices Act) überwacht das Ministerium für Lebensmittel- und Arzneimittelsicherheit (MFDS) die Anmeldung, Zertifizierung und Zulassung von Medizinprodukten, um deren Sicherheit und Leistungsfähigkeit zu gewährleisten. Beispielsweise müssen Medizinprodukte der Klasse I in der Regel angemeldet werden, während Produkte der Klasse II eine Zertifizierung oder Zulassung benötigen können. Für Medizinprodukte der Klassen III und IV ist hingegen eine formelle Zulassung erforderlich. Die Behörde war früher als Korea Food and Drug Administration (KFDA) bekannt und wurde 2013 in Ministry of Food and Drug Safety (MFDS) umbenannt.
Warum die KGMP-Zertifizierung für die Registrierung von Medizinprodukten entscheidend ist
Die KGMP-Zertifizierung macht die Registrierung von Medizinprodukten in Südkorea zu mehr als einer reinen Dokumentenprüfung. Für Medizinprodukte, die den KGMP-Anforderungen unterliegen, müssen Hersteller vor dem Markteintritt die Einhaltung der koreanischen Guten Herstellungspraxis (Korean Good Manufacturing Practice) nachweisen. Darüber hinaus umfasst die Zertifizierung eine Bewertung des Qualitätsmanagementsystems und muss alle drei Jahre erneuert werden. Daher sollten Hersteller jederzeit prüfbereite Unterlagen bereithalten, um die kontinuierliche Einhaltung der Vorschriften nachzuweisen und regulatorische Verzögerungen zu vermeiden.
Zu den wichtigsten Unterlagen für eine erfolgreiche KGMP-Inspektion gehören:
- Qualitätsmanagementsystem (QMS): Genehmigte Verfahrensanweisungen, Qualitätshandbücher und Schulungsnachweise.
- Entwicklung und Risikomanagement: Entwicklungslenkung, Risikobewertungen sowie Verifizierungs- und Validierungsnachweise.
- Herstellung und Qualitätskontrolle: Produktionsaufzeichnungen, Lieferantenkontrollen, Korrektur- und Vorbeugungsmaßnahmen (CAPA) sowie Untersuchungen von Reklamationen.
Die vier regulatorischen Hürden für den Markteintritt mit Medizinprodukten in Südkorea
Der Eintritt in den südkoreanischen Medizinproduktemarkt erfordert eine sorgfältige Vorbereitung und die Einhaltung regulatorischer Anforderungen. Hersteller müssen technische Dokumentationen einreichen, gegebenenfalls die KGMP-Konformität nachweisen und die MFDS-Anforderungen für die Registrierung von Medizinprodukten erfüllen. Allerdings durchläuft jedes Medizinprodukt abhängig von seiner Klassifizierung und Risikoklasse ein eigenes Zulassungsverfahren. Darüber hinaus können MDSAP-Auditergebnisse bestimmte GMP-Bewertungen vereinfachen, während die Voraussetzungen für priorisierte Auditverfahren von den jeweiligen Zulassungskriterien abhängen.
Um diese Anforderungen erfolgreich zu erfüllen und kostspielige Verzögerungen zu vermeiden, sollten Hersteller die folgenden vier wichtigen regulatorischen Schritte kennen:
- Schritt 1: Anmeldung, Zertifizierung oder Zulassung (PDF verfügbar)
- Schritt 2: Technische Dokumentation im STED-Format (PDF verfügbar)
- Schritt 3: KGMP-Zertifizierung (PDF verfügbar)
- Schritt 4: Kombinierte MDSAP-Audits und priorisierte GMP-Audits (PDF verfügbar)
Schritt 1: Anmeldung, Zertifizierung oder Zulassung (PDF verfügbar)
Südkorea teilt Medizinprodukte in vier Risikoklassen ein, für die unterschiedliche MFDS-Registrierungsanforderungen gelten. Medizinprodukte der Klasse I müssen in der Regel angemeldet werden, während Klasse II eine Zertifizierung oder Zulassung und die Klassen III und IV eine formelle Zulassung erfordern.
Schritt 2: Technische Dokumentation im STED-Format (PDF verfügbar)
Das Format der zusammenfassenden technischen Dokumentation (Summary Technical Documentation, STED) strukturiert die Nachweise zur Sicherheit, Leistungsfähigkeit und zum Risikomanagement eines Medizinprodukts. Daher sollten Hersteller vollständige technische Unterlagen erstellen, die den geltenden MFDS-Anforderungen entsprechen und die regulatorische Prüfung unterstützen.
Leitfaden zur Erstellung der technischen Dokumentation für Medizinprodukte (STED) hier herunterladen
Schritt 3: KGMP-Zertifizierung (PDF verfügbar)
Die KGMP-Zertifizierung bewertet, ob Hersteller ein wirksames Qualitätsmanagementsystem betreiben, das den koreanischen regulatorischen Anforderungen entspricht. Darüber hinaus müssen die betroffenen Produktionsstandorte ihre Konformität nachweisen und sich in der Regel alle drei Jahre einer erneuten Bewertung unterziehen.
KGMP-Vorschriften für Medizinprodukte (Februar 2026) hier herunterladen
Schritt 4: Kombinierte MDSAP-Audits und priorisierte GMP-Audits (PDF verfügbar)
Berechtigte Hersteller können MDSAP-Auditnachweise nutzen oder kombinierte KGMP-MDSAP-Audits beantragen, um doppelte Auditaktivitäten zu reduzieren. Darüber hinaus können Hersteller, die bestimmte Voraussetzungen erfüllen, gemäß den koreanischen regulatorischen Anforderungen priorisierte GMP-Bewertungen beantragen.
Leitfaden zur Nutzung von MDSAP-Auditergebnissen hier herunterladen
Korea License Holder und Genehmigung für den Import von Medizinprodukten
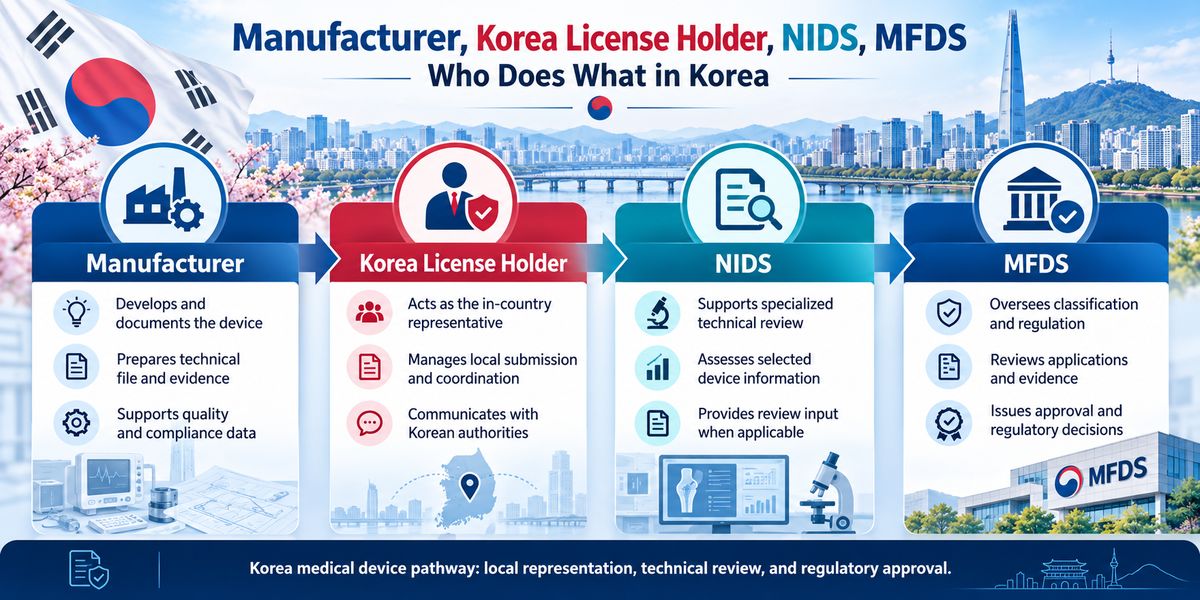
Ausländische Hersteller müssen ihre lokalen regulatorischen Verpflichtungen über einen Korea License Holder (KLH) erfüllen, bevor sie Medizinprodukte nach Südkorea importieren. Gemäß Artikel 15 des Medizinproduktegesetzes (Medical Devices Act) muss der zugelassene Importeur eine Importgeschäftsgenehmigung der MFDS einholen und das entsprechende Produktregistrierungsverfahren abschließen. Darüber hinaus müssen Hersteller sicherstellen, dass die Produktkennzeichnung und Gebrauchsanweisungen den koreanischen Sprachanforderungen entsprechen. Daher ist die Auswahl eines qualifizierten lokalen Partners entscheidend für regulatorische Einreichungen, die Einhaltung der Vorschriften nach dem Inverkehrbringen und die Kommunikation mit den koreanischen Behörden.
Wichtige Anforderungen an einen Korea License Holder
| Anforderung | Regulatorische Verantwortung |
|---|---|
|
Lokale rechtliche Präsenz |
Tätigkeit über ein in Südkorea ansässiges Unternehmen, das zum Import von Medizinprodukten berechtigt ist. |
|
Importgeschäftsgenehmigung |
Einholung der MFDS-Genehmigung in Verbindung mit mindestens einem Antrag auf Produktanmeldung, Zertifizierung oder Zulassung. |
|
Koreanische Sprachanforderungen |
Sicherstellung, dass Produktkennzeichnungen, Gebrauchsanweisungen und erforderliche Produktinformationen den koreanischen Sprachvorschriften entsprechen. |
|
Einhaltung der Vorschriften nach dem Inverkehrbringen |
Aufrechterhaltung der erforderlichen Qualitätskontrollen, Meldung relevanter Sicherheitsprobleme und Koordinierung notwendiger Produktrückrufe. |
Das Verständnis der Verantwortlichkeiten der einzelnen Organisationen hilft Herstellern, regulatorische Einreichungen zu koordinieren, die MFDS-Zulassungsanforderungen zu erfüllen und unnötige Verzögerungen zu vermeiden.
Maßnahmen nach dem Inverkehrbringen zur Aufrechterhaltung der MFDS-Zulassung
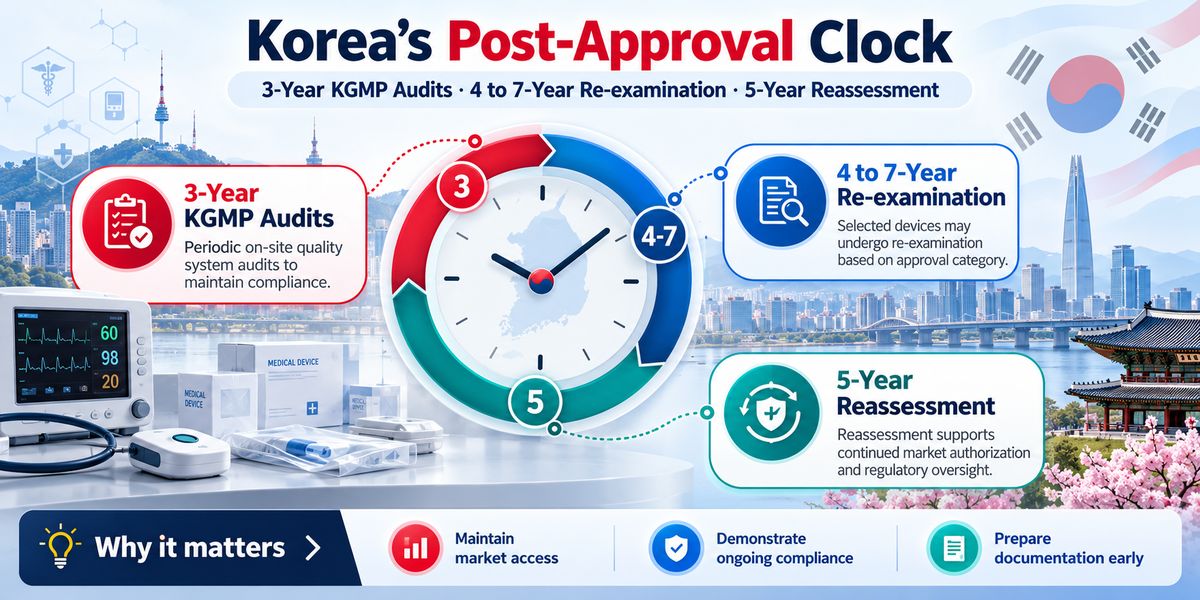
Die MFDS-Zulassung ist nicht der letzte Schritt bei der Einhaltung der regulatorischen Anforderungen für Medizinprodukte. Nach dem Markteintritt müssen Hersteller und Importeure Aufzeichnungen zur eindeutigen Produktidentifikation (Unique Device Identification, UDI) führen, vorgeschriebene Liefermeldungen einreichen und bestimmte Medizinprodukte nachverfolgen. Darüber hinaus müssen sie Sicherheitsprobleme überwachen und Unterlagen für behördliche Inspektionen bereithalten. Daher sollten Unternehmen KGMP-Inspektionen im Dreijahresrhythmus, gegebenenfalls erforderliche Marktüberwachungsuntersuchungen nach vier bis sieben Jahren sowie die Verlängerung der Produktregistrierung alle fünf Jahre einplanen. Diese Maßnahmen unterstützen die kontinuierliche Einhaltung regulatorischer Anforderungen und sichern den langfristigen Marktzugang in Südkorea.
Diese Infografik veranschaulicht die wichtigsten regulatorischen Fristen nach der Zulassung in Südkorea und hilft Herstellern, sich auf KGMP-Audits, Marktüberwachungsuntersuchungen und die Verlängerung der MFDS-Registrierung vorzubereiten.
Fazit
Südkorea entwickelt sich zunehmend hin zu effizienteren, evidenzbasierten Inspektionen von Medizinprodukten. Nach Angaben der MFDS qualifizierten sich bis August 2025 insgesamt 44 Produktionsstandorte für rein dokumentenbasierte GMP-Prüfungen auf Grundlage gültiger MDSAP-Berichte, verglichen mit 19 Standorten im Jahr 2024. Allerdings verringern vereinfachte Inspektionsverfahren nicht die regulatorischen Verpflichtungen. Daher erfordert eine erfolgreiche Registrierung von Medizinprodukten in Südkorea eine zuverlässige Qualitätsdokumentation, eine kontinuierliche Überwachung nach dem Inverkehrbringen und eine dauerhafte Inspektionsbereitschaft über die Erstzulassung hinaus.

Medical Devices & IVDs EU Registration
We guide companies through medical device and IVD EU registration by supporting MDR and IVDR requirements, technical documentation, and structured processes for compliant market access.
FAQ
Nicht direkt. Ausländische Hersteller benötigen einen in Südkorea ansässigen, zugelassenen Importeur. Dies kann entweder eine lokale Tochtergesellschaft oder ein autorisierter Partner sein. Der Importeur muss eine Importgeschäftsgenehmigung der MFDS einholen und das erforderliche Produktregistrierungsverfahren abschließen.
Nein. Die MDSAP-Zertifizierung ersetzt die KGMP-Anforderungen nicht automatisch. Allerdings können geeignete MDSAP-Auditberichte vereinfachte KGMP-Bewertungen unterstützen und doppelte Vor-Ort-Inspektionen reduzieren. Hersteller müssen weiterhin alle geltenden koreanischen Anforderungen an das Qualitätsmanagementsystem erfüllen.
Nein. Viele Medizinprodukte der Klasse II kommen für eine NIDS-Zertifizierung infrage. Bestimmte Produkte benötigen jedoch eine direkte MFDS-Zulassung. Dazu gehören Medizinprodukte, für die klinische Nachweise oder besondere regulatorische Prüfungen erforderlich sind. Daher sollten Hersteller ihre MFDS-Klassifizierung überprüfen, bevor sie die technische Dokumentation einreichen.
Referenzen

Alireza Zarei is the founder and CEO of Zamann Pharma Support GmbH in Germany. He pairs 20 years in GMP—beginning in a lab in 2005—with front-line global project delivery for companies such as Boehringer Ingelheim, Roche, BioNTech, Takeda, Fresenius Medical Care, Biotest, ratiopharm and others. He focuses on innovative validation and qualification procedures, master data management strategies, end-to-end LIMS implementation and care, with pragmatic advice on general Quality Management topics and management level OpEx consulting. Together with his team he also created Pharmuni.com as the leading GMP learning platform in the industry.