Die indische Aufsichtsbehörde hat in den vergangenen Jahren rund 30.000 Medizinprodukte lizenziert, doch nur 117 davon waren neuartige Technologien. Mit anderen Worten: Etablierte Produkttypen dominieren den Markt. Gleichzeitig hat der Drugs Controller General of India strengere Inspektionen von Produktionsstätten angekündigt, da die Übergangsfrist der Medical Devices Rules abgelaufen ist. Dadurch ist die CDSCO-Registrierung von Medizinprodukten zu einer Prüfung der Inspektionsbereitschaft geworden und nicht nur eine Formalität. Für Hersteller und Importeure bedeutet das: Risikoklasse, Device Master File und Qualitätsmanagementsystem müssen einer Inspektion standhalten. Deshalb erläutert dieser Leitfaden, wie die Registrierung von Medizinprodukten in Indien funktioniert, von der Klassifizierung und Lizenzierung bis zu den Compliance-Lücken, die eine Zulassung verzögern.
Table of Contents
Was ist die CDSCO-Registrierung von Medizinprodukten?
Die CDSCO-Registrierung von Medizinprodukten ist das Lizenzierungssystem, das den Marktzugang nach den Medical Devices Rules 2017 regelt. Eine echte Registrierung gilt jedoch nur für nicht sterile Produkte der Klasse A ohne Messfunktion. Alle anderen Produkte benötigen stattdessen eine Lizenz. So beantragen Hersteller von Produkten der Klassen A und B ihre Lizenz bei der zuständigen State Licensing Authority, während Hersteller der Klassen C und D sowie alle Importeure sich an die Central Licensing Authority wenden. Kurz gesagt: Registrierung bedeutet in Indien meist, die passende Lizenz für die jeweilige Risikoklasse zu erhalten.
Warum die Lizenzierung von Medizinprodukten für GMP und Inspektionsbereitschaft entscheidend ist
Eine CDSCO-Lizenz öffnet nicht nur den Marktzugang. Nach der Genehmigung wird das Dossier zur Grundlage, an der Auditoren jede Charge, jede Aufzeichnung und jeden Prozess messen. Insbesondere prüfen Inspektoren den Standort anhand des QMS nach Fifth Schedule, das sich eng an ISO 13485 orientiert. Daher reicht ein Zertifikat allein selten aus, denn das dokumentierte System muss auch in der Produktion funktionieren. Zudem führen die State Licensing Authorities unangekündigte Inspektionen bei mindestens 2 % der Audits durch Benannte Stellen durch. Werden dabei Mängel festgestellt, kann die Behörde die Lizenz aussetzen oder widerrufen und die Anordnung auf ihrer Website veröffentlichen, sodass ein einziges nicht bestandenes Audit schnell öffentlich wird.
Wie die CDSCO-Klassifizierung von Medizinprodukten den Lizenzierungsweg bestimmt
Nach den Medical Devices Rules 2017 bestimmt die Produktklasse nahezu alle weiteren Schritte. Zunächst darf nur die Central Licensing Authority eine Risikoklasse festlegen, und sie stützt diese Entscheidung auf die Zweckbestimmung des Produkts. Die Klasse legt anschließend die zuständige Behörde, das Antragsformular und den Zeitpunkt des Standortaudits fest. Erscheint Ihr Produkt nicht in den veröffentlichten Klassifizierungslisten der CDSCO, müssen Sie die Central Licensing Authority vor der Antragstellung um eine Klassifizierung bitten. Folglich kann eine falsche Klasse zu Beginn das gesamte Lizenzverfahren verzögern.
Da jede Risikoklasse einem eigenen Weg zum Markt folgt, erläutern die folgenden Abschnitte die vier Faktoren, die bestimmen, wo, wie und wann Sie Ihren Antrag stellen:
- Produkte der Klasse A, nicht steril und ohne Messfunktion (PDF verfügbar)
- Produkte der Klasse A, steril oder mit Messfunktion, und Produkte der Klasse B (PDF verfügbar)
- Produkte der Klassen C und D unter zentraler Prüfung (PDF verfügbar)
- Produktgruppierung und ihre Auswirkung auf Ihren Antrag (PDF verfügbar)
Für einen schnellen Vergleich zeigt die folgende Tabelle, wie jede Klasse vom Antrag zur Lizenz gelangt.
| Produktklasse | Zuständige Behörde | Antragsformular | Lizenzformular | Zeitpunkt des Standortaudits |
|---|---|---|---|---|
|
Klasse A, nicht steril und ohne Messfunktion |
Nur Online-Registrierung |
Upload im Portal |
Registrierungsnummer |
Kein Audit vor der Registrierung |
|
Klasse A, steril oder mit Messfunktion |
State Licensing Authority |
MD-3 |
MD-5 |
Audit durch die Benannte Stelle innerhalb von 120 Tagen nach Erteilung der Lizenz |
|
Klasse B |
State Licensing Authority |
MD-3 |
MD-5 |
Audit durch die Benannte Stelle vor Erteilung der Lizenz |
|
Klassen C und D |
Central Licensing Authority |
MD-7 |
MD-9 |
Inspektion durch Medical Device Officers innerhalb von 60 Tagen nach Antragstellung |
|
Importe (lizenzpflichtige Klassen) |
Central Licensing Authority |
MD-14 |
MD-15 |
Inspektion des ausländischen Standorts nach Ermessen der CDSCO |
Produkte der Klasse A, nicht steril und ohne Messfunktion (PDF verfügbar)
Diese Produkte mit geringem Risiko benötigen keine Lizenz, sondern nur eine verpflichtende Registrierung im Medical Devices Online Portal. Das Portal vergibt anschließend kostenlos eine Registrierungsnummer.
Produkte der Klasse A, steril oder mit Messfunktion, und Produkte der Klasse B (PDF verfügbar)
Die State Licensing Authority lizenziert beide Klassen über das Formular MD-3. Allerdings auditiert eine Benannte Stelle Standorte für sterile Produkte der Klasse A oder Produkte mit Messfunktion innerhalb von 120 Tagen nach Lizenzerteilung, Standorte für Produkte der Klasse B dagegen vor der Erteilung.
Produkte der Klassen C und D unter zentraler Prüfung (PDF verfügbar)
Die Central Licensing Authority prüft diese Produkte über das Formular MD-7 und erteilt die Lizenz im Formular MD-9. Der Antrag erfordert ein Plant Master File, ein vollständiges Device Master File, eine Erklärung zur Einhaltung des QMS nach Fifth Schedule sowie Zertifikate für drei aufeinanderfolgende Chargen.
Laden Sie hier die CDSCO-Checkliste für Herstellungslizenzen der Klassen C und D herunter
Produktgruppierung und ihre Auswirkung auf Ihren Antrag (PDF verfügbar)
Durch die Gruppierung können Sie verwandte Produkte mit ähnlicher Zweckbestimmung oder gemeinsamer Technologie in einem einzigen Lizenzantrag einreichen. Die Gruppierungskategorie bestimmt die Anzahl der Anträge und Gebühren, und alle Produkte einer Produktfamilie müssen derselben Risikoklasse angehören.
Laden Sie hier die MoHFW-Leitlinien zur Gruppierung von Medizinprodukten herunter
Anforderungen an die CDSCO-Importlizenz für ausländische Hersteller
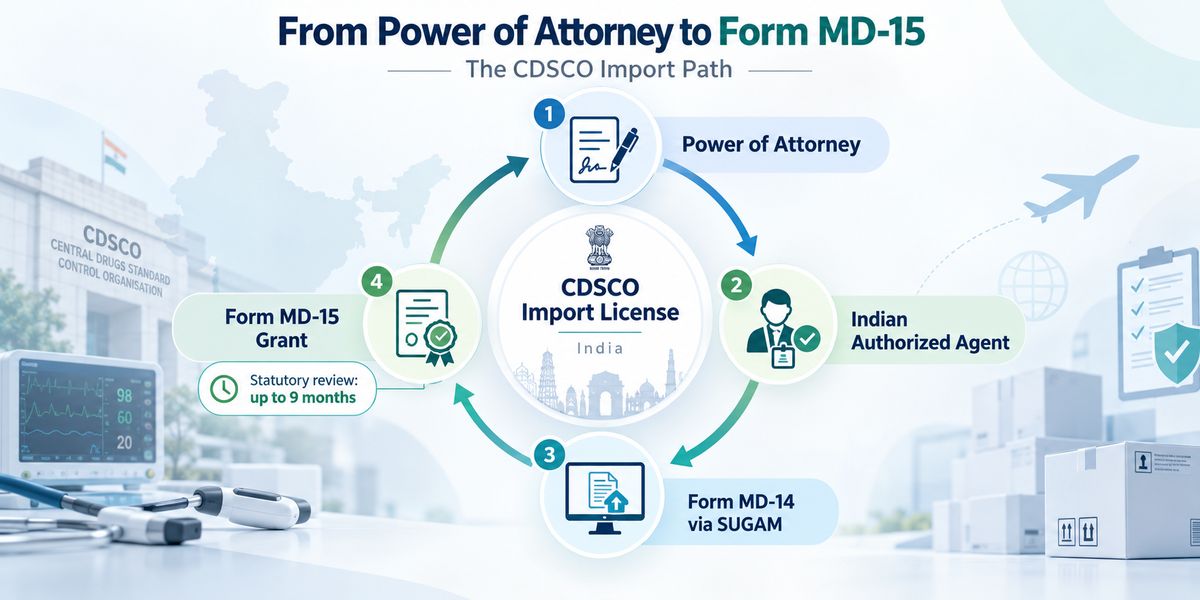
Ausländische Hersteller können keinen Antrag direkt bei der CDSCO stellen. Stattdessen benennen sie einen lizenzierten Indian Authorized Agent, der das Formular MD-14 über das SUGAM-Portal einreicht. Die Central Licensing Authority erteilt anschließend die CDSCO-Importlizenz im Formular MD-15 innerhalb von neun Monaten. Wichtig ist: Ein Freiverkaufszertifikat (Free Sale Certificate) aus der EU, dem Vereinigten Königreich, den USA, Kanada, Australien oder Japan macht eine klinische Prüfung in Indien überflüssig.
Die folgende Infografik zeigt die vier Schritte von der Benennung eines indischen Bevollmächtigten bis zum Erhalt des Formulars MD-15, damit ausländische Hersteller jede Phase planen können, bevor die neunmonatige Prüffrist beginnt.
Compliance nach der Zulassung und was Auditoren prüfen
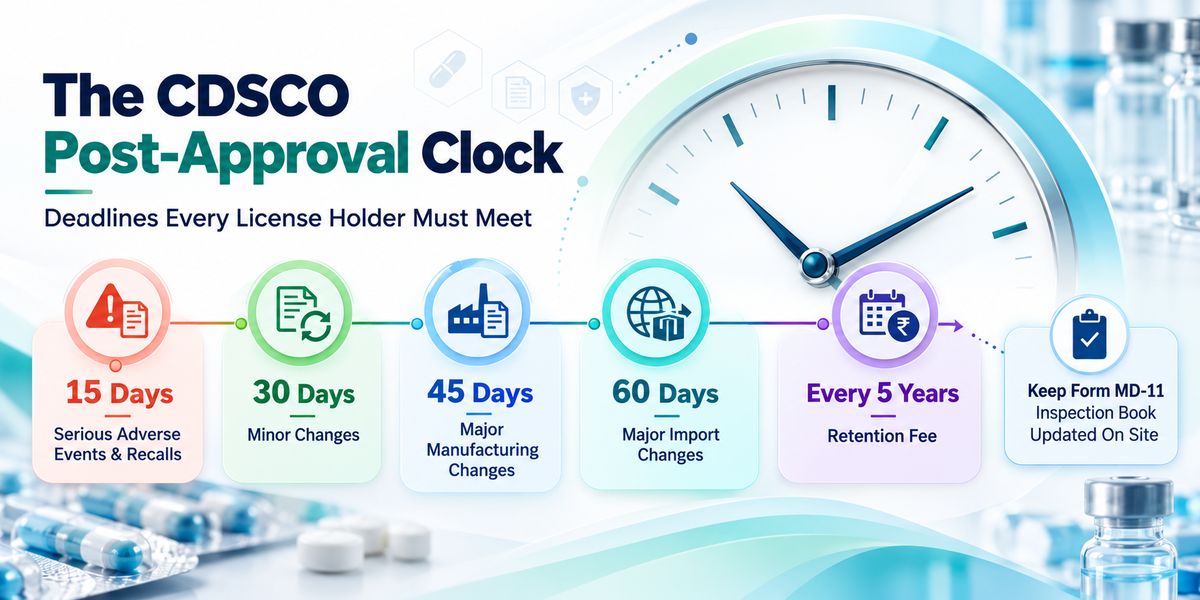
Nach der Zulassung wird jede Lizenzpflicht zu einem Prüfpunkt im Audit. Zunächst müssen Sie vor jeder wesentlichen Änderung gemäß Sixth Schedule die Genehmigung der CDSCO einholen und geringfügige Änderungen innerhalb von 30 Tagen melden. Außerdem müssen Sie vermutete unerwartete schwerwiegende unerwünschte Ereignisse, einschließlich Rückrufen, innerhalb von 15 Tagen melden. Darüber hinaus erwarten Auditoren vor Ort ein aktuelles Inspektionsbuch im Formular MD-11. Gleichzeitig bleibt die Lizenz nur gültig, wenn Sie alle fünf Jahre die Aufrechterhaltungsgebühr zahlen. Da staatliche Inspektoren bei mindestens 2 % der Audits durch Benannte Stellen unangekündigt erscheinen, müssen diese Aufzeichnungen jederzeit bereitliegen.
Die folgende Infografik stellt die wichtigsten Fristen nach der Zulassung auf einer Zeitachse dar, damit Lizenzinhaber erkennen, welche Pflichten Auditoren zuerst prüfen.
Fazit
Die CDSCO baut derzeit ihre Kapazitäten aus, um ihre strengeren regulatorischen Anforderungen durchzusetzen. Sie hat 20 neue Medizinproduktebeauftragte eingestellt, um die Überwachung von rund 800 Produktionsstätten in ganz Indien zu verstärken.
Damit wird die Inspektionsbereitschaft zu einer dauerhaften Voraussetzung für den Marktzugang und nicht mehr zu einer einmaligen Hürde.
Für Hersteller und Importeure hängt eine erfolgreiche CDSCO-Registrierung von Medizinprodukten davon ab, dass die Risikoklassifizierung, das Device Master File (DMF) und das Qualitätsmanagementsystem (QMS) sowohl in der Dokumentation als auch in der betrieblichen Praxis übereinstimmen.
Letztendlich sind Unternehmen, die jede Lizenz als kontinuierliche Verpflichtung zur Auditbereitschaft betrachten, am besten aufgestellt, um ihren Zugang zum indischen Markt zu sichern und langfristig aufrechtzuerhalten.

Medical Devices & IVDs EU Registration
We guide companies through medical device and IVD EU registration by supporting MDR and IVDR requirements, technical documentation, and structured processes for compliant market access.
FAQ
Nur einige. Nicht sterile Produkte der Klasse A ohne Messfunktion benötigen keine Lizenz, sondern nur eine Registrierung im Medical Devices Online Portal. Sterile Produkte der Klasse A oder Produkte mit Messfunktion benötigen dagegen eine Herstellungslizenz im Formular MD-5 von der State Licensing Authority, gefolgt von einem Audit durch eine Benannte Stelle innerhalb von 120 Tagen.
Ja. Liegt für das Produkt ein Freiverkaufszertifikat aus der EU, dem Vereinigten Königreich, den USA, Kanada, Australien oder Japan vor, erteilt die CDSCO die Importlizenz im Formular MD-15 ohne klinische Prüfung in Indien. Der Indian Authorized Agent reicht das Formular MD-14 ein, und die gesetzliche Prüffrist beträgt neun Monate.
Nicht allein. Das QMS nach Fifth Schedule orientiert sich zwar an ISO 13485, doch Hersteller müssen eine unterzeichnete Erklärung zur Einhaltung des Fifth Schedule vorlegen, und Auditoren prüfen vor Ort, ob das System tatsächlich funktioniert. Dabei gleichen sie das Device Master File, die Chargenaufzeichnungen und die CAPA-Nachweise mit dem genehmigten Dossier ab.
Quellen

Alireza Zarei is the founder and CEO of Zamann Pharma Support GmbH in Germany. He pairs 20 years in GMP—beginning in a lab in 2005—with front-line global project delivery for companies such as Boehringer Ingelheim, Roche, BioNTech, Takeda, Fresenius Medical Care, Biotest, ratiopharm and others. He focuses on innovative validation and qualification procedures, master data management strategies, end-to-end LIMS implementation and care, with pragmatic advice on general Quality Management topics and management level OpEx consulting. Together with his team he also created Pharmuni.com as the leading GMP learning platform in the industry.